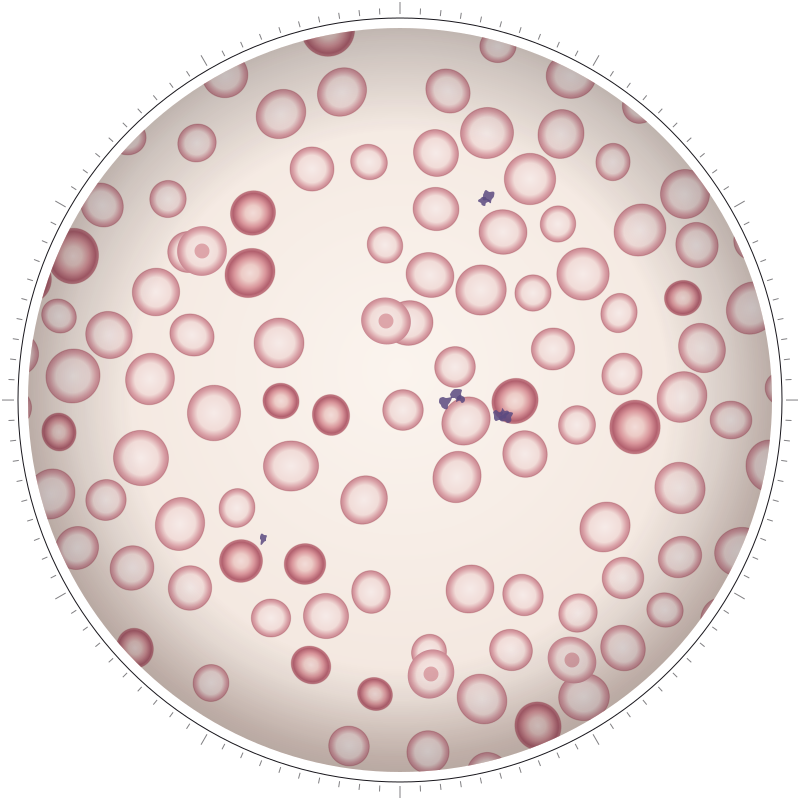
Talasemi (Akdeniz anemisi), hemoglobini oluşturan globin zincirlerinin yetersiz yapıldığı, anne ve babadan kalıtılan bir kan hastalığıdır. Bir değişmiş gen taşıyan kişi genellikle sağlıklıdır; iki değişmiş gen alan kişide hafiften ağıra uzanan kansızlık görülür. Ağır formlarda düzenli kan nakli ve demir atıcı ilaçlar gerekir; seçilmiş hastalarda nakil ve gen tedavileri uygulanır.
Önemli noktalar
- Talasemi bulaşıcı değildir; anne ve babadan kalıtılan genlerle ortaya çıkar.
- İki taşıyıcı ebeveynin her gebeliğinde hasta çocuk olasılığı yüzde 25'tir.
- Düzenli kan nakli alan hastalarda başlıca uzun dönem sorun demir birikimidir; ilaçla önlenebilir.
- Türkiye'de evlilik öncesi hemoglobinopati taraması Kasım 2018'den beri 81 ilde uygulanmaktadır.
- Kök hücre nakli ve gen tedavileri, uygun hastalarda düzenli kan nakli ihtiyacını sona erdirebilir.
Talasemi (Akdeniz anemisi) nedir?
Talasemi, alyuvarların (eritrositlerin) içinde oksijen taşıyan hemoglobinin yeterince yapılamadığı, kalıtsal bir kansızlık türüdür. Halk arasında Akdeniz anemisi adıyla bilinir; bu ad, hastalığın Akdeniz çevresindeki toplumlarda sık görülmesinden gelir. Talasemi bulaşmaz ve sonradan edinilmez; kişi bu duruma doğuştan taşıdığı genlerle sahip olur12.
Akdeniz anemisi, şiddeti çok farklı formları olan bir hastalık ailesidir. Bir uçta hiçbir yakınma yaratmayan taşıyıcılık, öbür uçta ömür boyu düzenli kan nakli gerektiren talasemi majör bulunur. Bu sayfa hastalık formlarını anlatır. Yalnızca bir değişmiş gen taşıyan kişilere yönelik ayrıntılar talasemi taşıyıcılığı sayfasındadır.
Vücutta ne olur?
Erişkin hemoglobini iki alfa ve iki beta globin zincirinin birleşmesiyle oluşur. Beta talasemide beta zinciri, alfa talasemide ise alfa zinciri az yapılır ya da hiç yapılamaz23. Eşini bulamayan fazla zincirler, kemik iliğindeki genç alyuvarların içinde çökelir. Bu hücrelerin bir bölümü kana hiç çıkamadan yıkılır; hekimler buna "etkisiz kan yapımı" der.
Kana çıkabilen alyuvarlar ise küçük, soluk ve kısa ömürlüdür. Kemik iliği açığı kapatmak için genişler; dalak bozuk hücreleri ayıklarken büyür ve dalak büyümesi ortaya çıkar. Kansızlığa yanıt olarak bağırsaklar besinlerden olağandan fazla demir emer. Bu yüzden hiç kan nakli almayan hastalarda bile yıllar içinde demir birikebilir24.
Ne kadar sık görülür?
Türk Hematoloji Derneği'nin (THD) 2025 kılavuzuna göre dünya nüfusunun yaklaşık %3'ü beta talasemi taşıyıcısıdır2. Hastalık daha çok Akdeniz havzası, Orta Doğu, Güney ve Güneydoğu Asya kökenli toplumlarda görülür35.
Türkiye'de beta talasemi taşıyıcılığının genel sıklığı %2,1 olarak kabul edilir6. Bölgeler arasındaki fark büyüktür; THD'nin hasta bilgilendirme sayfasına göre taşıyıcılık bazı bölgelerde %13'e kadar çıkar ve Antalya bu bölgelerin başında gelir7. Taşıyıcılık Çukurova, Akdeniz kıyı şeridi, Ege ve Marmara bölgelerinde daha yoğundur27.
Türleri
Talasemiler, hangi globin zincirinin etkilendiğine ve kaç genin değiştiğine göre adlandırılır. Aşağıdaki tablo sık karşılaşılan formları gösterir23.
| Form | Genetik durum | Tipik tablo |
|---|---|---|
| Beta talasemi taşıyıcılığı (talasemi minör) | Bir beta geninde değişiklik | Yakınma yok ya da hafif kansızlık; tedavi gerekmez |
| Beta talasemi intermedia | İki beta geni değişik, bir miktar beta zinciri yapılıyor | Orta derecede kansızlık; kan nakli dönem dönem gerekir |
| Beta talasemi majör | İki beta geninde ağır değişiklik | Bebeklikte başlayan ağır kansızlık; düzenli kan nakli gerekir |
| Sessiz alfa taşıyıcılığı | Dört alfa geninden biri eksik | Kan değerleri çoğunlukla normal |
| Alfa talasemi taşıyıcılığı | İki alfa geni eksik | Küçük alyuvarlar, hafif kansızlık ya da hiç kansızlık yok |
| Hemoglobin H (HbH) hastalığı | Üç alfa geni eksik | Orta-ağır kansızlık |
| Alfa talasemi majör | Dört alfa geninin tümü eksik | Bebek çoğunlukla doğumdan önce ya da kısa süre sonra kaybedilir |
Nedenleri ve risk faktörleri
Talasemiye, globin zincirlerinin yapımını yöneten genlerdeki değişiklikler (mutasyonlar) yol açar. Beta globin geni 11. kromozomda, alfa globin genleri 16. kromozomda bulunur3. Bu değişikliklerin çok sayıda çeşidi vardır; ancak her toplumda birkaç tanesi baskındır ve genetik testler buna göre planlanır1.
Yaşam tarzı, beslenme ya da çevresel etkenler talasemiye yol açmaz. Risk tamamen aile ağacıyla ilgilidir. Taşıyıcılığın sık olduğu bölgelerden gelmek, ailede talasemi hastası ya da taşıyıcısı bulunması ve akraba evliliği, hasta çocuk doğma olasılığını artırır6. Sağlık Bakanlığı rehberine göre taşıyıcıların büyük bölümü durumunu bilmez; çoğu, hasta bir çocukları olduğunda ya da özel bir kan testi yaptırdığında öğrenir6.
Talasemi nasıl kalıtılır?
Talasemi otozomal çekinik geçiş gösterir. Bu, hastalığın ortaya çıkması için kişinin hem anneden hem babadan değişmiş bir gen alması gerektiği anlamına gelir23. Yalnızca bir değişmiş gen alan kişi taşıyıcıdır ve geni çocuklarına aktarabilir. Kız ve erkek çocuklar aynı olasılıkla etkilenir.
Anne ve babanın ikisi de beta talasemi taşıyıcısıysa, her gebelikte çocuk için olasılıklar şöyledir34:
| Çocuğun durumu | Olasılık |
|---|---|
| Değişmiş gen taşımıyor | %25 |
| Taşıyıcı (talasemi minör) | %50 |
| Talasemi hastası (majör ya da intermedia) | %25 |
Bu olasılıklar her yeni gebelikte baştan geçerlidir. Bir çocuğun hasta doğması sonrakilerin sağlıklı olacağını göstermez; sağlıklı bir çocuk da sonraki gebelikler için güvence sayılmaz4. Alfa talasemide durum daha karmaşıktır. Her insanda dört alfa geni bulunduğu için çocuğun tablosu, ebeveynlerden toplam kaç eksik gen aldığına göre değişir3.
Talasemi belirtileri nelerdir?
Sık görülen belirtiler
Belirtiler formun ağırlığına bağlıdır. Talasemi majörde yakınmalar genellikle 6 ay ile 2 yaş arasında başlar ve tanı çoğunlukla çocuklukta konur2. Erişkin yaşta tanı alanlar daha çok talasemi intermedia ya da HbH hastalığı olan kişilerdir. Erişkinlerde sık görülen yakınma ve bulgular şunlardır235:
- Yorgunluk, halsizlik, eforla nefes darlığı ve çarpıntı
- Solukluk; gözlerin beyaz kısmında hafif sarılık ve zaman zaman koyu renkli idrar
- Karında dolgunluk ya da şişlik (büyümüş dalak veya karaciğer)
- Yüz ve kafa kemiklerinde belirginleşme (yeterince tedavi edilmemiş ağır formlarda)
- Kemik erimesi ve kolay kırık
- Bacaklarda iyileşmesi zor yaralar (özellikle intermediada)
Demir birikimi de belirti verir: kalpte çarpıntı ve kalp yetmezliği, hormon bezlerinde şeker hastalığı ve ergenlikte gecikme görülebilir2. Bu sorunlar başlangıçta yakınma yaratmayabilir; düzenli testlerin önemi buradan gelir4.
Acil başvuru gerektiren durumlar
Dalağı alınmış kişilerde ciddi enfeksiyon ve pıhtı riski artmıştır; deferipron ise nadiren ağır beyaz küre düşüklüğü yapabilir12.
Tanı nasıl konur?
Kan testleri
Tanı tam kan sayımıyla (hemogram) başlar. Talasemide alyuvarlar küçüktür (MCV düşük) ve her birindeki hemoglobin miktarı azdır (MCH düşük). Taşıyıcılarda alyuvar sayısı çoğu zaman normalin üzerindedir; bu özellik demir eksikliğinden ayırımda ipucu verir2. Ağır formlarda yaymada hedef hücreler, şekil bozuklukları ve çekirdekli genç alyuvarlar görülür.
İkinci adım, hemoglobin tiplerinin ayrıştırılmasıdır. Bunun için yüksek performanslı sıvı kromatografisi (HPLC) ya da kapiller elektroforez kullanılır. Beta talasemi taşıyıcılığında HbA2 oranı yükselir. Hasta formlarda fetal hemoglobin (HbF) belirgin artar; talasemi majörde HbF çoğunlukla toplam hemoglobinin yarısından fazladır2. Ferritin ölçümü, demir eksikliğini dışlamak ve hasta formlarda demir yükünü izlemek için gereklidir.
Genetik testler
DNA analizi, hangi gen değişikliklerinin bulunduğunu gösterir. Beta talasemi taşıyıcılığı çoğu zaman kan testleriyle tanınabilir. Alfa talasemi taşıyıcılığını doğrulamak için ise moleküler test gerekir1. Sonuç, aile taraması ve doğum öncesi tanı için de yol gösterir.
Demir yükünün ölçülmesi
Düzenli kan nakli alan hastalarda ferritin yüksekliği çoğunlukla nakillerle gelen demiri yansıtır. Ferritin ucuz ve kolay bir göstergedir; en az 3 ayda bir bakılması önerilir12.
Ancak ferritin iltihaplanmadan etkilenir ve kalpteki demiri göstermez. Bu nedenle karaciğer demiri özel bir MR yöntemiyle, kalp demiri ise kalp MR T2* incelemesiyle ölçülür. TIF 2025 kılavuzu bu incelemelere 8-10 yaş civarında başlanmasını ve genellikle yılda bir tekrarlanmasını önerir1. Kalp T2* değerinin 20 milisaniyenin üzerinde olması normal kabul edilir; 10 milisaniyenin altı ağır demir birikimini gösterir2.
Şiddet sınıflaması: transfüzyona bağımlı olan ve olmayan talasemi
Genetik adların yanında pratik bir ayrım da kullanılır: transfüzyona bağımlı talasemi (TDT) ve transfüzyona bağımlı olmayan talasemi (NTDT). TIF 2025 kılavuzu, 6 ay içinde en az 6 ünite kan alan ve nakiller arasında 6 haftadan uzun ara kalmayan kişileri TDT grubunda sayar. 1 yıldan uzun süredir sık kan nakli alanlar da bu gruba girer1. Sınıflama gen tipine değil, zaman içindeki klinik seyre dayanır; bir hasta yıllar içinde grup değiştirebilir. Tablodaki bilgiler TIF ve THD kılavuzlarından derlenmiştir12.
| Özellik | Transfüzyona bağımlı (TDT) | Transfüzyona bağımlı olmayan (NTDT) |
|---|---|---|
| Tipik örnek | Beta talasemi majör | Beta talasemi intermedia, çoğu HbH hastalığı |
| Kan nakli | Ömür boyu, genellikle 2-4 haftada bir | Enfeksiyon, gebelik, büyüme sorunu ya da komplikasyon dönemlerinde |
| Demirin ana kaynağı | Kan nakilleri | Bağırsaktan artmış demir emilimi |
| Öne çıkan riskler | Kalp, karaciğer ve hormon bezlerinde demir hasarı | Pıhtı, kemik iliği dışında kan yapımı kitleleri, bacak yaraları, kemik erimesi |
Akdeniz anemisi tedavisi
Tedavi kararını belirleyen faktörler
Tedavi; talasemi formuna, kan nakli ihtiyacına, demir yüküne, organ işlevlerine, yaşa ve kişinin tercihlerine göre planlanır. TIF 2025 kılavuzuna göre düzenli kan nakli kararı yalnızca gen tipine ya da enfeksiyon sırasında düşen bir hemoglobin değerine dayanmamalıdır. Kılavuz, bakımın çok disiplinli ve deneyimli merkezlerde yürütülmesini önerir1.
Düzenli kan nakli
Talasemi majörde düzenli kan nakli hem kansızlığı düzeltir hem de kemik iliğinin aşırı ve etkisiz çalışmasını baskılar. Genellikle 2-4 haftada bir kan verilir; nakil öncesi hemoglobinin yaklaşık 9,5-10,5 g/dL aralığında tutulması hedeflenir2. Kalp hastalığı ya da belirgin kemik iliği dışı kan yapımı olan hastalarda hedef biraz daha yüksek tutulabilir1.
Güvenlik için lökositleri azaltılmış (filtrelenmiş) alyuvar süspansiyonu kullanılır. Düzenli nakillere başlamadan önce kişinin Rh ve Kell gibi alt kan grupları belirlenir; sonraki nakillerde bunlara uyan kan seçilir. Bu yaklaşım, bağışıklık sisteminin yabancı alyuvarlara karşı antikor geliştirmesini azaltır12.
Demir şelasyonu (demir atıcı ilaçlar)
Her kan nakli vücuda demir de taşır. Kontrol edilmeyen demir yükü kalp yetmezliği, hormon bezi hasarı, karaciğer sirozu ve karaciğer kanseri riskini artırır1. Demir şelasyonu, fazla demiri bağlayarak idrar ya da dışkıyla atılmasını sağlayan ilaç tedavisidir.
THD kılavuzuna göre şelasyona genellikle düzenli nakillerin birinci yılı dolduğunda, 12-15 nakilden sonra ya da ferritin 1.000 ng/mL düzeyine ulaştığında başlanır2. Kullanılan üç etken madde şunlardır: deri altına infüzyonla verilen desferrioksamin ile ağızdan alınan deferipron ve deferasiroks. Gerekirse bunlar birlikte kullanılır2. Seçim kalp ve karaciğer demirine, yan etkilere ve yaşam düzenine göre yapılır.
Her ilacın kendine özgü izlem gereksinimi vardır. Deferipron kullananlarda beyaz küre düşüklüğü nedeniyle sık kan sayımı, deferasiroks kullananlarda böbrek ve karaciğer testleri, desferrioksamin kullananlarda ise yıllık işitme ve göz muayenesi yapılır23. TIF kılavuzu iki noktanın altını çizer: demir hasarı çoğu zaman geri dönmediği için birikimi önlemek, sonradan temizlemekten daha iyidir. Ayrıca şelasyon ancak düzenli kullanıldığında işe yarar1.
Bu birikim, kalıtsal hemokromatozis hastalığındaki demir yükü gibi kalp, karaciğer ve hormon bezlerini etkiler; ancak kaynağı farklıdır12. Kan nakli almayan intermedia hastalarında da demir yükseldiğinde daha düşük yoğunlukta şelasyon gerekebilir2.
Dalak ameliyatı (splenektomi)
Dalağın alınması bugün seyrek uygulanır. THD kılavuzu bu ameliyatı, yıllık kan ihtiyacı çok yüksek olan ve demir birikimi ilaçla kontrol edilemeyen hastalarla, dalağın kan hücrelerini aşırı tükettiği (hipersplenizm) durumlarla sınırlar2. Ameliyattan en az 2 hafta önce pnömokok, Haemophilus influenzae ve meningokok aşıları yapılır; sonrasında antibiyotik koruması sürdürülür2. Dalağı alınmış erişkinlerde pıhtı riski de artar1.
Eritroid olgunlaşma ajanı
Eritroid olgunlaşma ajanları, kemik iliğindeki alyuvar öncüllerinin olgunlaşmasını destekleyen, deri altından uygulanan ilaçlardır. TIF 2025 kılavuzu, bu sınıftaki ilacın erişkin TDT hastalarında kan nakli ihtiyacını azaltmak için kullanılabileceğini belirtir. Tedavi sırasında pıhtı belirtileri ve kemik iliği dışında kan yapımı kitleleri yönünden izlem önerir; demir yükü izlemi de sürer1. Ülkemizde bu ilaca erişim ve geri ödeme koşulları değişkenlik gösterebilir.
Piruvat kinaz aktivatörü
Piruvat kinaz, alyuvarın enerji üretiminde görev alan bir enzimdir. Bu enzimi uyaran ve ağızdan kullanılan mitapivat, Aralık 2025'te ABD'de erişkinlerde alfa ve beta talasemiye bağlı kansızlığın tedavisi için onaylanmıştır8. İlaç ciddi karaciğer hasarı yapabildiği için karaciğer testleri tedaviden önce ve tedavinin başındaki 24 hafta boyunca dört haftada bir ölçülür; karaciğer sirozu olan kişilerde kullanılmaz8. Ülkemizde bu ilaca erişim ve geri ödeme koşulları değişkenlik gösterebilir.
Kök hücre nakli ve gen tedavileri
Allojeneik kök hücre nakli, hastanın kan yapan kök hücrelerini doku uyumlu bir vericinin sağlıklı hücreleriyle değiştirir. Talasemi majörde yerleşik iyileştirici yaklaşımdır. Sonuçlar, nakil demir organlara zarar vermeden, erken yaşta ve doku uyumlu kardeşten yapıldığında daha iyidir12. Bir kardeşin doku uyumlu olma olasılığı yaklaşık %25'tir2. Nakil kararı ve zamanlaması çoğunlukla çocukluk döneminde, çocuk hematolojisi ve nakil merkezleriyle birlikte verilir.
Gen tedavilerinde kişinin kendi kök hücreleri kandan toplanır, laboratuvarda değiştirilir ve geri verilir; bu nedenle verici gerekmez1. İki yaklaşım vardır: hücreye çalışan bir beta globin geni ekleyen gen ekleme tedavisi ve fetal hemoglobin yapımını yeniden açan gen düzenleme (CRISPR) tedavisi. TIF 2025 kılavuzuna göre gen düzenleme tedavisi Avrupa ve ABD dahil bazı ülkelerde 12 yaş ve üzerindeki TDT hastaları için onaylıdır. Gen ekleme tedavisi ise yalnızca ABD'de kullanılabilmektedir1. Kılavuz, 14 yaş ve üzerinde ya da doku uyumlu aile vericisi olmayan hastalarda gen tedavisini uygun bir seçenek olarak görür1. Ülkemizde bu tedavilere erişim durumu değişkenlik gösterebilir.
Yan etkiler ve destek tedavisi
Sık kan nakli alan hastalar hepatit B, hepatit C ve HIV yönünden 6-12 ayda bir taranır; hepatit B'ye karşı bağışık olmayanlar aşılanır2. Demir birikimi bazı bakteriyel enfeksiyonlara yatkınlığı artırır. Desferrioksamin kullanan bir hastada açıklanamayan ateş geliştiğinde, neden bulunana kadar ilaca ara verilmesi önerilir2. Talasemide çinko, D vitamini ve folat gibi besin öğelerinde eksiklik görülebilir; takviyeler hekimle planlanır3.
Erişkin talasemi hastasında uzun dönem sağlık
Hastaların daha uzun yaşaması, yaşla ortaya çıkan yeni sorunları görünür kıldı1. Erişkin izleminde dört alan öne çıkar.
Kalp
Kalpte demir birikimine bağlı kalp yetmezliği ve ritim bozuklukları, talasemi majörde başlıca ölüm nedenidir2. Bu nedenle EKG ve ekokardiyografi düzenli aralıklarla, kalp MR T2* incelemesi ise genellikle yılda bir yapılır. Kalp demiri yükseldiğinde şelasyon yoğunlaştırılır; yeterli tedaviyle kalp işlevindeki bozulma haftalar içinde düzelebilir12.
Hormon bezleri ve kemikler
Demir birikimi şeker hastalığı, tiroid ve paratiroid bezi yetersizliği, cinsiyet hormonlarında azalma (hipogonadizm) ve kemik erimesine yol açabilir2. Bu yüzden şeker yükleme testi, tiroid testleri ve kemik yoğunluğu ölçümü yıllık olarak yapılır. Kalsiyum ve D vitamini desteği ile gerekirse kemik erimesi ilaçları kullanılır2.
Karaciğer
Karaciğerde biriken demir ve nakillerle geçmiş olabilecek hepatit virüsleri ilerleyici karaciğer hasarına, siroza ve karaciğer kanserine neden olabilir2. Karaciğer testleri 3 ayda bir izlenir, karaciğer demiri MR ile ölçülür. Hepatit C saptanan hastalarda antiviral tedavi önerilir2.
Doğurganlık ve gebelik
Talasemi majörlü hastaların büyük bölümünde hormon eksikliği gelişir; buna rağmen yumurtalık ve testisler çoğu zaman demirden korunur4. Bu nedenle uygun hormon tedavisiyle doğurganlık sıklıkla yeniden kazanılabilir. Gebelik öncesinde kalp, karaciğer, kemik ve enfeksiyon durumu değerlendirilir; kalpte demir varsa önce bu düzeltilir4. Gebelikte ağızdan alınan demir atıcı ilaçlar kullanılmaz ve kan nakli öncesi hemoglobinin 10 g/dL'nin altına düşmemesi hedeflenir14. Düşük, bebekte büyüme geriliği ve erken doğum riski artmış olduğundan gebelik kadın doğum ve hematoloji ekipleriyle birlikte izlenir4.
Seyir ve yaşam beklentisi
Yaklaşık 50 yıl önce talasemi majör, çocuklukta ölümle sonuçlanan bir hastalık olarak görülüyordu. Güvenli kan nakli, etkili demir atıcı ilaçlar, organ demirini ölçen MR yöntemleri ve çok disiplinli bakım bu tabloyu kökten değiştirdi1. NHS'nin hasta bilgilendirmesine göre güncel tedavilerle ağır talasemili kişilerin 50'li, 60'lı yaşlara ve ötesine ulaşması beklenmektedir5.
Bu genel tablo herkes için aynı değildir. Kişisel seyri büyük ölçüde şelasyonun düzenli kullanımı, kalp ve karaciğerin durumu ve deneyimli bir merkezde izlem belirler12. Kendi durumunuzla ilgili değerlendirmeyi sizi izleyen ekip yapar.
Evlilik öncesi tarama ve doğum öncesi tanı
Her yeni talasemi hastası taşıyıcı iki ebeveynden dünyaya geldiği için, hastalığın toplumdaki sıklığı taramayla azaltılabilir46. Türkiye'de 30 Aralık 1993'te 3960 sayılı Kalıtsal Kan Hastalıkları ile Mücadele Kanunu çıkarılmış, 1994'te Antalya, Antakya, Mersin ve Muğla'da talasemi merkezleri kurulmuştur6. Sağlık Bakanlığı'nın Hemoglobinopati Kontrol Programı 2003'te yüksek riskli illerde başlamış, zamanla 41 ile yayılmış ve Kasım 2018'den itibaren 81 ilin tamamında uygulanmaya başlanmıştır6.
Programın sonuçları sayılarla izlenebilir. Program illerinde 2017'de evlenecek çiftlerin %87'si taranmış; 2003'ten bu yana 19.430 hasta ve 409.654 taşıyıcı saptanmıştır. Aynı illerde hemoglobinopatili doğan bebek sayısı yılda 300'den 100'ün altına inmiştir6. Tarama yalnızca talasemiyi değil, orak hücre anemisi gibi diğer kalıtsal hemoglobin hastalıklarını da kapsar6. Taramanın adımları ve iki taşıyıcı çiftin seçenekleri taşıyıcılık sayfasında anlatılmıştır.
Doğum öncesi tanıda bebeğe ait örnek üç yolla alınabilir2:
- Koryon villus örneklemesi: gebeliğin 10-11. haftalarında plasentadan küçük bir doku örneği alınır.
- Amniyosentez: genellikle 16-20. haftalarda bebeği çevreleyen sıvıdan örnek alınır.
- Fetal kan örneklemesi: daha ileri haftalarda, seçilmiş durumlarda kullanılır.
Tüp bebek yöntemiyle oluşturulan embriyolara uygulanan embriyoda genetik tanı (preimplantasyon genetik tanı), etkilenmemiş bir embriyonun rahme yerleştirilmesini sağlar2.
Tedavi sonrası takip ve günlük yaşam
Düzenli izlem, sorunları yakınma başlamadan yakalamayı amaçlar. Aşağıdaki tablo, düzenli kan nakli alan bir erişkin için örnek bir izlem planıdır; sıklık kişiye göre değişir12.
| Ne zaman? | Neler yapılır? |
|---|---|
| Her nakil öncesi | Hemoglobin, yeni antikor taraması |
| 3 ayda bir | Ferritin, karaciğer ve böbrek testleri, kan şekeri |
| 6-12 ayda bir | Hepatit B, hepatit C ve HIV taraması; EKG ve ekokardiyografi |
| Yılda bir | Kalp ve karaciğer MR'ı, tiroid testleri, şeker yükleme testi, kemik yoğunluğu |
| İlaca göre | Deferipronda sık kan sayımı; desferrioksaminde işitme ve göz muayenesi |
Aşılar özellikle dalağı alınmış kişilerde önemlidir. Pnömokok, hepatit B ve menenjit aşıları ile her yıl grip aşısı önerilir; birlikte yaşanan kişilerin aşılarının da güncel olması yararlıdır3. Sağlıklı beslenme, düzenli egzersiz, sigaradan uzak durmak ve alkolü sınırlamak, hastalıkla daha sağlıklı yaşamaya yardımcı olur5.
Kan nakli günlerinin iş ve okul düzenine göre planlanması uzun süreli tedaviye uyumu kolaylaştırır. TIF kılavuzu ruh sağlığı ve yaşam kalitesine ayrı bölümler ayırır1.
Ne zaman hematoloji uzmanına başvurmalı?
Aşağıdaki durumlarda bir hematoloji değerlendirmesi yararlı olur:
- Hemogramda küçük alyuvarlar (düşük MCV) varsa ve demir tedavisine rağmen değerler düzelmiyorsa
- Ailenizde talasemi hastası ya da taşıyıcısı varsa ve kendi durumunuzu bilmiyorsanız
- Evlilik öncesi taramada siz ya da eşiniz taşıyıcı veya şüpheli çıktıysanız
- Talasemi intermedia ya da HbH hastalığı tanınız varsa ve yorgunluk, sarılık ya da karın şişliği artıyorsa
- Talasemi tanısıyla izleniyorsanız ve gebelik planlıyorsanız
- Çocukluk merkezinden erişkin izlemine geçiş aşamasındaysanız
Bu durumlardan biri sizin için geçerliyse bir hematoloji uzmanına başvurmanız önerilir.
İlgili alt başlıklar
Sıkça sorulan sorular
Akdeniz anemisi ile talasemi aynı hastalık mı?
Evet. Talasemi hastalığın tıbbi adıdır; Akdeniz anemisi ise Akdeniz çevresindeki toplumlarda sık görüldüğü için kullanılan halk dilindeki adıdır. İki ad da aynı kalıtsal hemoglobin yapım bozukluğunu anlatır. Ancak bu ad hem taşıyıcılığı hem de ağır hastalık formlarını kapsadığı için tahlil sonucunuzda hangi formun söz konusu olduğunu hekiminizle netleştirmeniz gerekir. Taşıyıcılık çoğunlukla tedavi gerektirmezken talasemi majör ömür boyu düzenli bakım ister.
Talasemi majör ile talasemi intermedia arasındaki fark nedir?
İkisinde de iki beta globin geni değişmiştir; fark, vücudun yine de ne kadar beta zinciri yapabildiğidir. Talasemi majörde kansızlık bebeklikte başlar ve yaşamı sürdürmek için genellikle 2-4 haftada bir kan nakli gerekir. Talasemi intermediada hemoglobin çoğunlukla 8-10 g/dL düzeyindedir ve kan nakli yalnızca enfeksiyon, gebelik ya da bazı komplikasyonlar sırasında gerekir. İntermedia hastalarında da bağırsaktan artan demir emilimi nedeniyle demir birikebilir.
Talasemi majör hastalarının yaşam süresi ne kadardır?
Talasemi majör yaklaşık 50 yıl önce çoğunlukla çocukluk ya da genç erişkinlikte ölümle sonuçlanıyordu. Güvenli kan nakli, etkili demir atıcı ilaçlar ve kalp demirini ölçen MR yöntemleriyle bugün düzenli tedavi gören pek çok hasta 50'li, 60'lı yaşlara ve ötesine ulaşmaktadır. Kişisel seyri belirleyen başlıca etkenler demir atıcı ilaçların düzenli kullanımı, kalp ve karaciğerin durumu ve deneyimli bir merkezde izlemdir. Bu veriler topluma aittir; her hastanın seyri farklıdır.
Akdeniz anemisi tamamen geçer mi?
İlaçlar ve kan nakli hastalığı kontrol altında tutar ama altta yatan gen değişikliğini ortadan kaldırmaz. Doku uyumlu bir vericiden yapılan allojeneik kök hücre nakli ile kişinin kendi kök hücrelerine uygulanan gen tedavileri, uygun hastalarda düzenli kan nakli ihtiyacını sona erdirebilir. Bu tedavilerin ciddi riskleri vardır, sonuçları yaşa ve organ hasarına göre değişir ve deneyimli merkezlerde değerlendirilir. Gen tedavilerine erişim ülkeden ülkeye farklıdır.
Talasemi hastası çocuk sahibi olabilir mi?
Olabilir. Demir yükü kontrol altında olan ve hormon dengesi korunmuş pek çok talasemi hastası çocuk sahibi olmaktadır. Talasemi majörde hormon eksikliği sık olsa da yumurtalık ve testisler çoğu zaman korunur; uygun hormon tedavisiyle doğurganlık kazanılabilir. Gebelikten önce kalp, karaciğer ve kemik değerlendirmesi yapılır, kalpte demir varsa önce bu düzeltilir. Eşin de taşıyıcılık yönünden test edilmesi gerekir; eş taşıyıcıysa bebeğin hasta olma olasılığı vardır.
Talasemi bulaşıcı mıdır?
Hayır. Talasemi mikrop, kan teması ya da yakın temasla bulaşmaz; kişi doğduğu andan itibaren taşıdığı genlerle bu duruma sahiptir. Hastalık yalnızca anne ve babadan çocuğa genler yoluyla geçer. Talasemili bir kişiyle aynı ortamda yaşamak, çalışmak ya da spor yapmak hiçbir risk oluşturmaz. Sık kan nakli alan hastalar ise tersine, nakillerle bulaşabilecek enfeksiyonlar açısından düzenli taranır ve hepatit B aşısı olurlar.
Kaynaklar
- Musallam KM, ve ark. TIF Guidelines for the Management of Transfusion-Dependent β-Thalassemia (5. baskı). HemaSphere. 2025;9(3):e70095 — HemaSphere / Thalassaemia International Federation, 2025 (erişim: 18.10.2026)
- Eritrosit Hastalıkları ve Hemoglobin Bozuklukları Tanı ve Tedavi Kılavuzu, Sürüm 1.4 (Beta Talasemi bölümü) — Türk Hematoloji Derneği, 2025 (erişim: 18.10.2026)
- Thalassemia — National Heart, Lung, and Blood Institute (NHLBI), 2026 (erişim: 18.10.2026)
- Talasemi Hasta Kılavuzu (kalıtım, komplikasyonlar, gebelik) — Türk Hematoloji Derneği, 2026 (erişim: 18.10.2026)
- Thalassaemia — NHS (Birleşik Krallık), 2022 (erişim: 18.10.2026)
- Evlilik Öncesi Hemoglobinopati Tarama Programı Saha Rehberi — T.C. Sağlık Bakanlığı Halk Sağlığı Genel Müdürlüğü, 2018 (erişim: 18.10.2026)
- Akdeniz Anemisi (Beta Talasemi) Taşıyıcılığı ve Hastalığı — Türk Hematoloji Derneği – Hasta Bilgilendirme, 2026 (erişim: 18.10.2026)
- Mitapivat (alfa ve beta talasemide kansızlık endikasyonu) kullanma talimatı, Aralık 2025 — ABD Gıda ve İlaç Dairesi (FDA), 2025 (erişim: 18.10.2026)