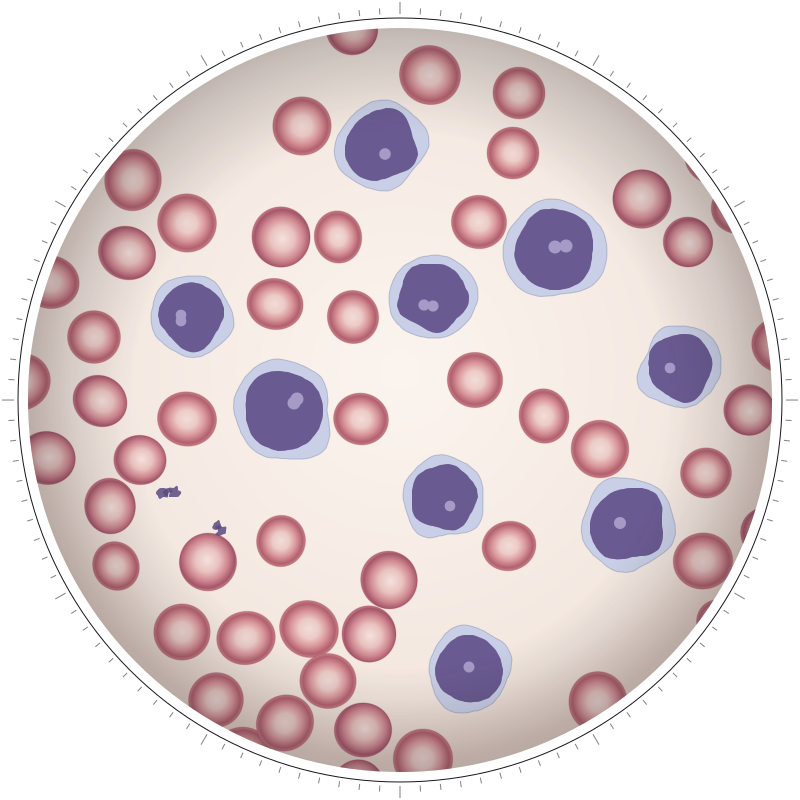
Akut lenfoblastik lösemi (ALL), kemik iliğinde B veya T lenfositlerinin genç öncül hücrelerinin (lenfoblastların) kontrolsüz çoğaldığı, hızlı ilerleyen bir kan kanseridir. Çocuklarda en sık görülen kanser olmakla birlikte erişkinleri de etkiler. Erişkinlerde tedavi; çok aşamalı kemoterapi, Philadelphia pozitif hastalıkta tirozin kinaz inhibitörleri, immünoterapi ve seçilmiş hastalarda nakil ya da CAR-T hücre tedavisini kapsar.
Önemli noktalar
- Erişkin ALL hastalarının yaklaşık beşte birinde Philadelphia kromozomu (BCR::ABL1) bulunur.
- Tedavi 1,5–3 yıl süren çok aşamalı bir programdır ve beyin-omurilik koruması içerir.
- Ölçülebilir kalıntı hastalık (MRD) testi, tedavinin yoğunluğunu ve nakil kararını yönlendirir.
- MRD negatif hastalarda pekiştirmeye bispesifik antikor eklenmesi sağkalımı artırmıştır (E1910, 2024).
- Genç erişkinlerde çocuk protokollerinden uyarlanmış tedaviler kullanılır.
Akut lenfoblastik lösemi nedir?
Akut lenfoblastik lösemi (ALL), kemik iliğinde B veya T lenfositlerinin genç öncül hücrelerinden (lenfoblastlardan) gelişen, hızlı ilerleyen bir lösemi türüdür1. "Akut lenfositik lösemi" ya da "akut lenfoid lösemi" adlarıyla da anılır. Hastalık her yaşta görülebilir; çocuklarda en sık görülen kanserdir, ancak erişkinlerde de ortaya çıkar13. Bu sayfa erişkinlerdeki ALL'yi anlatmaktadır.
Vücutta ne olur?
Sağlıklı kemik iliğinde lenfoblastlar olgunlaşarak enfeksiyonlarla savaşan B ve T lenfositlerine dönüşür. ALL'de bu hücrelerden birinde oluşan genetik değişiklikler olgunlaşmayı durdurur ve hücreye denetimsiz bölünme yeteneği kazandırır1. Lösemi hücreleri iliği doldurur, sağlıklı kan yapımını baskılar ve kana geçer. Lenf bezlerine, dalağa, karaciğere ve özellikle beyin-omurilik sıvısına (merkezi sinir sistemi) yayılabilir12. Bu son özellik, ALL tedavisinde beyni ve omuriliği koruyan tedavilerin neden zorunlu olduğunu açıklar.
Ne kadar sık görülür?
ABD'de 2025 yılında tüm yaş gruplarında yaklaşık 6.100 yeni ALL tanısı konacağı tahmin edilmiştir1. Türkiye'de Sağlık Bakanlığı, ALL'yi kronik lenfositik lösemiyle birlikte "lenfoid lösemi" başlığı altında raporlar. 2022 verilerine göre 0–19 yaş grubundaki kanserler arasında lenfoid lösemi, erkeklerde %21,1, kızlarda %18,3 ile en sık görülen kanserdir3. Erkeklerde lenfoid lösemi hızı 0–4 yaşta 100.000'de 5,9 iken 20–24 yaşta 1,3'e iner3. Bu tablo, ALL'nin çocuklukta yoğunlaştığını, erişkinlerde ise daha seyrek görüldüğünü gösterir.
Türleri
Dünya Sağlık Örgütü sınıflaması (WHO-HAEM5), ALL'yi önce hücre kökenine, sonra genetik özelliklerine göre ayırır4:
| Tür | Tanımlayıcı özellik | Önemi |
|---|---|---|
| B hücreli ALL (B-ALL) | B lenfosit öncüllerinden gelişir | CD19 ve CD22 gibi yüzey işaretleri immünoterapinin hedefidir1 |
| Philadelphia pozitif B-ALL | BCR::ABL1 füzyon geni | Tirozin kinaz inhibitörleri tedaviye eklenir1 |
| Philadelphia benzeri (BCR::ABL1 benzeri) B-ALL | Ph pozitif ALL'ye benzeyen gen ifadesi, ancak BCR::ABL1 yok | Her yaşta görülür; hedefe yönelik tedaviden yarar görebilir4 |
| KMT2A değişiklikli B-ALL | 11. kromozomdaki KMT2A geninde yeniden düzenlenme | Seyir hakkında önemli bilgi verir; nüks veya dirençli hastalıkta menin inhibitörü revumenib kullanılabilir1 |
| T hücreli ALL (T-ALL) | T lenfosit öncüllerinden gelişir | Yoğun pekiştirme tedavisiyle sonuçları görece iyidir1 |
Philadelphia kromozomu erişkin ALL hastalarının yaklaşık %20'sinde bulunur; çocuklarda ise çok daha seyrektir1. Aynı genetik değişiklik kronik miyeloid lösemi hastalığının da nedenidir; ancak erişkin Ph pozitif ALL'lerin yarısından fazlasında füzyon proteini KML'dekinden farklı bir yapıdadır1.
Erişkin ve çocuk ALL farkı
ALL çocuklarda daha sık görülür ve çocuklarda iyileşme olasılığı yüksektir; erişkinlerde ise sonuçlar daha mütevazıdır1. Bu farkın başlıca nedenleri, erişkinlerde Philadelphia pozitif hastalık gibi yüksek riskli genetik alt tiplerin daha sık olması ve yoğun kemoterapinin yaşla birlikte daha zor tolere edilmesidir5. Çocuklardaki ALL'nin tanı ve tedavisi, ayrı bir uzmanlık alanı olan çocuk hematolojisi ve onkolojisinin konusudur ve bu sayfanın kapsamı dışındadır.
Nedenleri ve risk faktörleri
Çoğu hastada ALL'nin belirli bir nedeni bulunamaz. Tanımlanmış risk etkenleri şunlardır2:
- Başka bir hastalık için daha önce alınmış kemoterapi veya radyoterapi
- Yüksek düzeyde radyasyona maruz kalma (örneğin nükleer kaza)
- Down sendromu gibi bazı genetik durumlar
Risk etkeni taşımak hastalığın gelişeceği anlamına gelmez; risk etkeni olmayan kişilerde de ALL görülebilir2. ALL bulaşıcı değildir.
Belirtileri nelerdir?
ALL belirtileri genellikle birkaç hafta içinde ortaya çıkar ve başlangıçta grip gibi yaygın hastalıklarla karışabilir2. Sık görülen belirtiler şunlardır12:
- Halsizlik, yorgunluk, solukluk ve nefes darlığı
- Ateş, gece terlemesi ve sık enfeksiyon
- Kolay morarma, diş eti veya burun kanaması, deride iğne ucu kırmızı noktalar
- Kemiklerde veya eklemlerde ağrı
- Kaburgaların altında dolgunluk (karaciğer veya dalak büyümesi)
- Boyun, koltuk altı veya kasıkta ağrı yapmayan lenf bezi büyümesi
- İştahsızlık ve istemsiz kilo kaybı
Tanı nasıl konur?
Tanı, kan ve kemik iliği incelemeleriyle konur12. Hemogram ve kan yayması, sayımlardaki bozulmayı ve kandaki lenfoblastları gösterebilir2.
Kemik iliği biyopsisi ve aspirasyonu, iliğin ne ölçüde tutulduğunu göstermek için T hücreli ALL'de bile rutin olarak yapılır1. Alınan örneklerde şu testler yapılır:
- Akım sitometri: Blastların B veya T kökenli olduğunu gösterir ve sonraki MRD izlemi için hücre profilini belirler.
- Sitogenetik, FISH ve moleküler testler: Philadelphia kromozomu, KMT2A yeniden düzenlenmeleri ve diğer genetik değişiklikleri saptar; bu bulgular hem risk grubunu hem de tedaviyi belirler1.
- Beyin-omurilik sıvısı incelemesi (lomber ponksiyon): Hastalığın merkezi sinir sistemine yayılıp yayılmadığını gösterir2.
- Görüntüleme: Göğüs grafisi gibi görüntüleme yöntemleri, hastalığın göğüs boşluğu veya diğer organlara yayılımını araştırmak için kullanılır2.
Evreleme ve risk sınıflaması
ALL'de standart bir evreleme sistemi yoktur; tedavi, hastalığın yeni tanı, remisyonda ya da nüks durumunda olmasına göre planlanır2. Tedavi kararını Philadelphia kromozomu varlığı, diğer genetik değişiklikler, hastanın yaşı ve tedaviye verilen yanıtın derinliği belirler12. Bu son ölçüt, ölçülebilir kalıntı hastalık (MRD) testleriyle değerlendirilir ve tedavinin ilerleyen aşamalarını yönlendirir.
Tedavi
Çok fazlı kemoterapi ve beyin-omurilik koruması
Erişkin ALL tedavisi, birbirini izleyen aşamalardan oluşan uzun bir programdır ve ortalama 1,5–3 yıl sürer1:
- Remisyon indüksiyonu: Genellikle vinkristin, bir kortikosteroid ve bir antrasiklin içeren, bazen asparaginaz eklenen yoğun kemoterapidir. Uygun indüksiyonla erişkinlerin %60–80'i tam remisyona girer1.
- Merkezi sinir sistemi profilaksisi: Beyin-omurilik sıvısına doğrudan (intratekal) ilaç verilmesi ve yüksek doz sistemik kemoterapiyle yapılır; bazı hastalarda kafa ışınlaması eklenir1.
- Pekiştirme (konsolidasyon): Remisyonu kalıcı hale getirmeyi amaçlayan çok ilaçlı kürlerdir.
- İdame: Çoğunlukla ağızdan alınan ilaçlarla, daha düşük yoğunlukta ve uzun süre devam eder.
Tedavi yoğun dönemlerde hastanede yürütülür ve enfeksiyondan korunma, kan ürünü desteği gibi destek tedavileri gerektirir.
Ph pozitif ALL'de tirozin kinaz inhibitörleri
Philadelphia pozitif ALL, eskiden yalnızca kemoterapiyle kalıcı kontrolü çok güç olan bir hastalıktı; tirozin kinaz inhibitörlerinin (TKİ) kemoterapiye eklenmesiyle uzun dönem sağkalım artık sık bildirilmektedir1. Bu hastalarda remisyon oranı %90'ın üzerindedir1.
Yeni çalışmalar, kemoterapinin yoğunluğunu azaltma yönünde ilerlemektedir. PhALLCON çalışmasında azaltılmış yoğunluklu kemoterapiyle birlikte verilen ponatinib, imatinibe göre indüksiyon sonunda MRD negatif tam remisyonu iki kat artırmıştır (%34,4'e karşı %16,7)6. Ponatinibin bispesifik antikor blinatumomabla birlikte, kemoterapi kullanılmadan verildiği 60 hastalık bir çalışmada ise üç yıllık sağkalım %91 olarak bildirilmiş ve hastaların çok azında nakil gerekmiştir7. Bu yaklaşımların hangi hastada tercih edileceği, yaş, eşlik eden hastalıklar ve MRD yanıtına göre belirlenir.
İmmünoterapi: bispesifik antikor ve antikor-ilaç konjugatı
B hücreli ALL'de lösemi hücrelerinin yüzeyindeki CD19 ve CD22 işaretleri, immünoterapinin hedefidir. İki ilaç öne çıkar:
- Blinatumomab: CD19 ve CD3'e aynı anda bağlanan bir bispesifik antikordur; hastanın kendi T lenfositlerini lösemi hücresine yönlendirir1. Nüks veya dirençli hastalıkta standart kemoterapiye göre daha yüksek remisyon ve daha uzun sağkalım sağlamıştır1.
- İnotuzumab ozogamisin: CD22'ye bağlanarak hücreye bir toksin taşıyan antikor-ilaç konjugatıdır. Nüks veya dirençli hastalıkta, kan sayımları tam düzelmemiş olanlar dahil tam remisyon oranını %29,4'ten %80,7'ye yükseltmiştir; karaciğerde damar tıkanıklığı (veno-oklüzif hastalık) önemli bir yan etkisidir1.
Blinatumomabın yeri, 2024'te yayımlanan E1910 çalışmasıyla tedavinin daha erken aşamalarına taşınmıştır. Bu çalışmada indüksiyon ve yoğunlaştırma kemoterapisinden sonra MRD negatif remisyonda olan 30–70 yaş arası, Philadelphia negatif B-ALL hastalarında pekiştirme kemoterapisine blinatumomab eklenmiştir5. Üç yıllık genel sağkalım, yalnızca kemoterapi alanlarda %68 iken blinatumomab grubunda %85 bulunmuştur5. Blinatumomab grubunda nöropsikiyatrik yan etkiler daha sık görülmüştür5. Bu ilaçların genel mantığı akıllı ilaç tedavisi sayfasında anlatılmaktadır.
CAR-T hücre tedavisi
CAR-T tedavisi, hastanın kendi T lenfositlerinin laboratuvarda CD19'u tanıyacak biçimde değiştirilip geri verilmesidir. Erişkinlerde nüks veya dirençli B hücreli ALL'de kullanılır18. FELIX çalışmasında yeni bir CD19 CAR-T ürünü olan obekabtajen otolösel, belirgin hastalığı olan erişkinlerin %77'sinde remisyon sağlamış; tedavi alan tüm hastalarda 12 aylık sağkalım %61,1 olarak bildirilmiştir8. Bu üründe ağır sitokin salınım sendromu %2,4, ağır nörolojik yan etki %7,1 oranında görülmüştür8. CAR-T tedavisi yalnızca ruhsatlı hücresel tedavi merkezlerinde, uygunluk değerlendirmesinden sonra uygulanır; ülkemizde erişim durumu değişkenlik gösterebilir.
Allojeneik kök hücre nakli
Allojeneik kök hücre nakli, yüksek riskli hastalıkta, MRD'nin temizlenmediği durumlarda ve nüks sonrasında remisyon yeniden sağlandığında önemli bir seçenektir1. Büyük bir uluslararası çalışmada, Ph negatif erişkin ALL hastalarından uygun kardeş vericisi olanların beş yıllık sağkalımı %53, olmayanların %45 bulunmuştur; fark standart riskli hastalarda belirgindir (%62'ye karşı %52)1. Nakil kararı, hastalığın riski ile nakle bağlı riskler birlikte tartılarak verilir.
MRD'nin tedaviyi yönlendirmesi
Ölçülebilir kalıntı hastalık (MRD), mikroskopla görülemeyecek kadar az sayıdaki lösemi hücresinin akım sitometri veya moleküler yöntemlerle aranmasıdır. E1910 çalışmasında MRD negatifliği, kemik iliğinde lösemi hücresi oranının %0,01'in altında olması olarak tanımlanmıştır5.
Erişkin ALL'de MRD, tedavinin yönünü belirleyen ölçütlerin başında gelir:
- İndüksiyon ve yoğunlaştırma kemoterapisi sonrasında MRD negatif olan Philadelphia negatif B-ALL hastaları, E1910 sonuçlarına göre bispesifik antikor eklenen pekiştirmeden yarar görür5.
- MRD'nin pozitif kalması nüks riskinin yüksek olduğunu gösterir; blinatumomab MRD pozitif hastalıkta da kullanılan ilaçlardandır ve nakil gündeme gelebilir5.
- Philadelphia pozitif hastalıkta BCR::ABL1 düzeyinin izlenmesi, TKİ ve nakil kararlarını yönlendirir67.
Genç erişkinlerde çocuk protokollerinden uyarlanmış tedaviler
Ergenlerde ve genç erişkinlerde (yaklaşık 15–39 yaş) çocuk protokollerine benzeyen yoğun kemoterapi rejimlerinin kullanılması, sonuçları iyileştiren gelişmelerden biri olarak kabul edilir5. NCI, genç erişkinlerin seçilmiş çocukluk çağı ALL klinik araştırmalarına katılabileceğini belirtir1. Bu rejimler yoğun olduğu için yan etkiler yakından izlenir ve tedavi deneyimli merkezlerde uygulanır.
Seyir ve yaşam beklentisi
Erişkin ALL'de uzun dönem sonuçlar, çocuklardan belirgin olarak daha düşüktür. Klasik yoğun kemoterapi çalışmalarında erişkinlerde uzun dönem hastalıksız sağkalım yaklaşık %40 olarak bildirilmiştir; T hücreli ALL'de bu oran %50–70'e kadar çıkabilmiştir1. 2024 yılında yayımlanan çalışmalar, immünoterapinin ve yeni TKİ'lerin eklenmesiyle bu tablonun değiştiğini göstermektedir: MRD negatif hastalarda blinatumomab eklenmesiyle üç yıllık sağkalım %85'e ulaşmıştır5.
Bu rakamlar seçilmiş hastaları içeren çalışma sonuçlarıdır ve topluluk ortalamasını yansıtmayabilir. Kişisel öngörüyü yaş, genetik alt tip, Philadelphia kromozomu varlığı, MRD yanıtı ve genel sağlık durumu belirler.
Ne zaman hematoloji uzmanına başvurmalı?
ALL'de belirtiler hızla ağırlaşabilir; bu nedenle aşağıdaki durumlar beklemeden incelenmelidir:
- Birkaç hafta içinde belirginleşen halsizlik, solukluk ve nefes darlığı
- Geçmeyen ateş, sık enfeksiyon ve gece terlemesi
- Nedeni açıklanamayan morarma, peteşi veya kanamalar
- Kemik ağrısıyla birlikte kan sayımı bozukluğu
- Kan yaymasında blast görülmesi
Kan yaymasında blast bildirilen kişilerin aynı gün değerlendirilmesi gerekir. Bu tablolardan biriyle karşılaşırsanız bir hekime veya bir hematoloji uzmanına başvurmanız önerilir.
Sıkça sorulan sorular
ALL lösemi nedir, belirtileri nelerdir?
ALL, kemik iliğinde lenfosit öncüllerinin olgunlaşamadan çoğaldığı akut bir lösemidir. Sağlıklı kan hücreleri azaldığı için halsizlik, solukluk, ateş, sık enfeksiyon, kolay morarma ve burun ya da diş eti kanaması görülür. Kemik ve eklem ağrısı, karında dolgunluk ve ağrı yapmayan lenf bezi büyümesi de olabilir. Belirtiler çoğunlukla birkaç hafta içinde belirginleşir ve başlangıçta grip gibi sık hastalıklarla karışabilir.
Erişkinlerde ALL lösemide kurtulma şansı nedir?
Erişkinlerde sonuçlar çocuklara göre daha düşüktür, ancak 2010'lardan bu yana belirgin biçimde iyileşmiştir. Uygun indüksiyon tedavisiyle erişkinlerin %60–80'i tam remisyona girer. Sonucu yaş, genetik alt tip, Philadelphia kromozomu varlığı ve tedavi sonrası MRD durumu belirler. Örneğin E1910 çalışmasında MRD negatif hastalarda kemoterapiye bispesifik antikor eklendiğinde üç yıllık sağkalım %85 bulunmuştur. Kişisel öngörüyü hekiminiz değerlendirebilir.
Philadelphia pozitif ALL nedir?
Philadelphia pozitif ALL, lösemi hücrelerinde 9. ve 22. kromozomların yer değiştirmesiyle oluşan BCR::ABL1 füzyon geninin bulunduğu alt tiptir. Erişkin ALL'lerin yaklaşık beşte birini oluşturur; çocuklarda çok daha seyrektir. Eskiden kötü seyirli kabul edilirdi; tirozin kinaz inhibitörlerinin tedaviye eklenmesiyle sonuçlar belirgin biçimde iyileşmiştir. Bu ilaçlar azaltılmış kemoterapiyle ya da bispesifik antikorla birlikte kullanılabilir.
ALL lösemi neden olur?
Çoğu hastada belirli bir neden bulunamaz. Hastalık, kan yapıcı hücrenin DNA'sında oluşan değişikliklerle başlar. Daha önce alınmış kemoterapi veya radyoterapi, yüksek düzeyde radyasyona maruz kalma ve Down sendromu gibi bazı genetik durumlar riski artırır. Risk etkeni taşıyan kişilerin çoğunda hastalık gelişmez; risk etkeni olmayan kişilerde de ALL görülebilir. Hastalık bulaşıcı değildir.
ALL tedavisi ne kadar sürer?
Erişkin ALL tedavisi ortalama 1,5–3 yıl sürer. Remisyon indüksiyonu ve pekiştirme dönemleri birkaç ay sürer ve yoğundur; ardından çoğunlukla ağızdan alınan ilaçlarla daha hafif bir idame dönemi gelir. Philadelphia pozitif hastalarda tirozin kinaz inhibitörü uzun süre kullanılır. Nakil yapılan hastalarda süre, nakil sonrası iyileşme dönemiyle birlikte değişir. Tedavi planı her hasta için ayrıca belirlenir.
Kaynaklar
- Acute Lymphoblastic Leukemia Treatment (PDQ®) – Health Professional Version — National Cancer Institute, 2026 (erişim: 18.10.2026)
- Adult Acute Lymphoblastic Leukemia Treatment (PDQ®) – Patient Version — National Cancer Institute, 2026 (erişim: 18.10.2026)
- 2022 Yılı Türkiye Kanser İstatistikleri — T.C. Sağlık Bakanlığı Halk Sağlığı Genel Müdürlüğü, 2026 (erişim: 18.10.2026)
- Alaggio R, ve ark. The 5th edition of the World Health Organization Classification of Haematolymphoid Tumours: Lymphoid Neoplasms. Leukemia. 2022;36(7):1720-48 — Leukemia, 2022 (erişim: 18.10.2026)
- Litzow MR, ve ark. Blinatumomab for MRD-Negative Acute Lymphoblastic Leukemia in Adults. N Engl J Med. 2024;391(4):320-33 — The New England Journal of Medicine, 2024 (erişim: 18.10.2026)
- Jabbour E, ve ark. Ponatinib vs Imatinib in Frontline Philadelphia Chromosome-Positive Acute Lymphoblastic Leukemia: A Randomized Clinical Trial. JAMA. 2024;331(21):1814-23 — JAMA, 2024 (erişim: 18.10.2026)
- Kantarjian H, ve ark. Results of the Simultaneous Combination of Ponatinib and Blinatumomab in Philadelphia Chromosome-Positive ALL. J Clin Oncol. 2024;42(36):4246-51 — Journal of Clinical Oncology, 2024 (erişim: 18.10.2026)
- Roddie C, ve ark. Obecabtagene Autoleucel in Adults with B-Cell Acute Lymphoblastic Leukemia. N Engl J Med. 2024;391(23):2219-30 — The New England Journal of Medicine, 2024 (erişim: 18.10.2026)