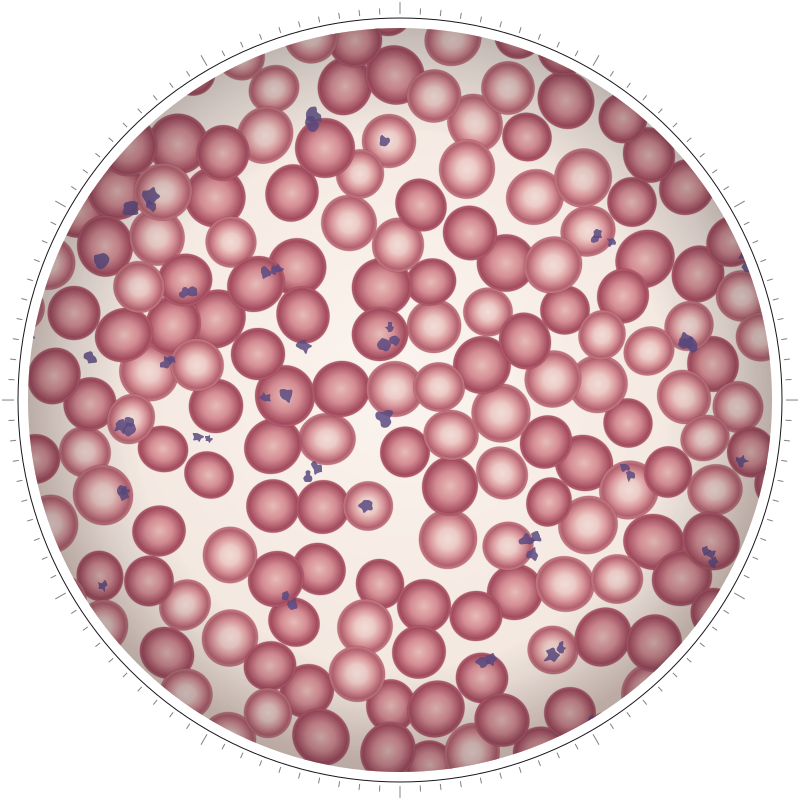
Esansiyel trombositemi, kemik iliğinde trombosit yapan hücrelerin kontrolsüz çoğalmasıyla trombosit sayısının kalıcı olarak yükseldiği kronik bir miyeloproliferatif neoplazmdır. Çoğu hastada JAK2, CALR veya MPL geninde edinilmiş bir mutasyon bulunur. Sık olarak belirti vermez; asıl risk pıhtı, çok yüksek değerlerde ise kanamadır. Tedavi kişinin pıhtı riskine göre planlanır.
Önemli noktalar
- Trombosit yüksekliğinin çoğu geçici bir tepkidir; esansiyel trombositemi tanısı için kalıcılık ve başka nedenlerin dışlanması gerekir.
- Hastaların yaklaşık yarısından fazlasında JAK2, dörtte birinde CALR mutasyonu bulunur.
- Tedavi trombosit sayısından çok yaş, geçirilmiş pıhtı, JAK2 durumu ve kalp-damar risklerine göre seçilir.
- Herkese aspirin gerekmez; CALR mutasyonlu ve çok düşük riskli hastalarda izlem yeterli olabilir.
- Hastaların çoğu uzun yıllar yaşar; miyelofibroz ve lösemiye dönüşüm on yılda az sayıda hastada görülür.
Esansiyel trombositemi nedir?
Esansiyel trombositemi (ET), kemik iliğinde trombosit (kan pulcuğu) yapan megakaryosit hücrelerinin kontrolsüz çoğaldığı ve kandaki trombosit sayısının kalıcı olarak yükseldiği kronik bir kan hastalığıdır. Uluslararası sınıflamalarda miyeloproliferatif hastalıklar grubunda yer alır1. Tanı için trombosit sayısının sürekli olarak 450 × 10⁹/L veya üzerinde olması, kemik iliği bulgularının uyumlu olması ve başka bir miyeloid hastalığın ölçütlerinin karşılanmaması gerekir; sürücü mutasyon saptanmayan kişilerde trombosit artışını açıklayan başka bir nedenin de dışlanması beklenir1.
"Esansiyel" sözcüğü, yükselmenin dışarıdan bir uyarana bağlı olmadığını, hastalığın kemik iliğinin kendisinden kaynaklandığını anlatır. Halk arasında ve bazı raporlarda "esansiyel trombositoz" adıyla da geçer.
Vücutta ne olur?
Trombositler, damar zedelendiğinde bir araya gelerek kanamayı durduran küçük hücre parçacıklarıdır. ET'de trombosit yapımını yöneten sinyal yolu, kök hücrede oluşan edinilmiş bir gen değişikliği nedeniyle sürekli çalışır hâle gelir. ICC 2022, bu değişiklikleri JAK2, CALR ve MPL genlerindeki "sürücü" mutasyonlar olarak tanımlar ve tanı ölçütleri arasında sayar1.
Sayıca artan trombositler her zaman sağlıklı çalışmaz. Bir kısmı damar içinde kolayca kümelenerek pıhtıya yol açabilir; çok yüksek sayılarda ise tersine, pıhtılaşma proteinlerinden biri tüketilir ve kanama eğilimi doğar.
Ne kadar sık görülür?
ET nadir bir hastalıktır ve en sık orta yaşta tanı alır. İtalya'dan 284 hastalık bir seride tanı anındaki ortanca yaş 54, kadınların oranı yüzde 68'dir2. Genç kadınlarda da görülebilmesi, gebelikle ilgili soruları bu hastalıkta öne çıkarır.
Esansiyel trombositemi kanser midir?
Bu, tanıyı yeni öğrenen kişilerin sık sorduğu bir sorudur ve dürüst yanıtı iki parçalıdır. Tıbbi sınıflamaya göre ET, kemik iliği kök hücresinden kaynaklanan, yani klonal bir hastalıktır; bu yönüyle bir kan kanseri türü, daha doğru deyişle kronik bir miyeloid neoplazm kabul edilir1. Öte yandan akut lösemi gibi hızla ilerleyen bir hastalık değildir ve çoğu kişide yıllarca sakin seyreder.
Mayo Clinic'te uzun süre izlenen hastalarda ET'de ortanca yaşam süresi 19,8 yıl bulunmuştur; bu süre aynı yaş ve cinsiyetteki genel nüfusa göre kısa, ancak polisitemi veraya göre daha uzundur2. ICC 2022'nin aktardığı verilere göre ET'nin on yıl içinde miyelofibroza dönüşme olasılığı yüzde 0,8–4,5, akut lösemiye dönüşme olasılığı yüzde 0,7–1,9 arasındadır1. Günlük yaşamı en çok etkileyen sorun ise pıhtılardır; tedavinin odağı bu nedenle pıhtıyı önlemektir.
Reaktif trombositozdan ayırım
Trombosit yüksekliğinin büyük çoğunluğu ET değildir. Demir eksikliği, süregen enfeksiyonlar, romatizmal ve iltihabi bağırsak hastalıkları gibi kronik iltihaplar, bazı ilaçlar, kanserler ve dalağın alınmış olması trombositleri geçici ya da kalıcı olarak yükseltebilir1. Bu duruma reaktif (ikincil) trombositoz denir ve tedavisi altta yatan nedene yöneliktir. Olası nedenler ve hangi tetkiklerin istendiği trombosit yüksekliği sayfasında ayrıntılı olarak anlatılmıştır.
| Özellik | Esansiyel trombositemi | Reaktif trombositoz |
|---|---|---|
| Kaynağı | Kemik iliğindeki klonal hastalık | Vücudun başka bir duruma verdiği yanıt |
| Süre | Aylar, yıllar boyunca kalıcı | Neden düzelince genellikle normale döner |
| Mutasyon (JAK2, CALR, MPL) | Hastaların yaklaşık %85'inde var | Yok |
| Eşlik eden bulgular | Dalak büyümesi, pıhtı öyküsü olabilir | Demir eksikliği, enfeksiyon, iltihap bulguları |
Mutasyon oranı 576 hastalık bir seriden alınmıştır2. JAK2, CALR ve MPL negatif olan kişilerde ET tanısı ancak diğer ölçütler ve kemik iliği bulguları birlikte değerlendirildikten sonra konabilir1.
Nedenleri ve risk faktörleri
ET'nin nedeni, yaşam içinde bir kemik iliği kök hücresinde kendiliğinden oluşan mutasyonlardır. Bu mutasyonlar doğuştan gelmez, ebeveynden çocuğa aktarılan kalıtsal bir değişiklik de değildir. Belirli bir besin, ilaç ya da yaşam tarzının ET'ye yol açtığı gösterilmemiştir.
Mutasyonlar (JAK2, CALR, MPL, üçlü negatif) ve önemi
Mayo Clinic ve İtalya'dan 576 ET hastasının analizinde JAK2 mutasyonu yüzde 58, CALR yüzde 23, MPL yüzde 4 oranında saptanmıştır. Hastaların yüzde 15'inde ise bu üç gende değişiklik bulunmaz; bu gruba "üçlü negatif" denir2. Test sırası Avrupa LeukemiaNet (ELN) önerilerine göre belirlenir: önce JAK2 V617F bakılır, negatifse CALR ve ardından MPL araştırılır3.
Mutasyon tipi yalnızca tanı için değil, tedavi kararı için de önemlidir. JAK2 mutasyonu pıhtı riskini artıran etkenlerden biridir ve risk puanlamasına girer4. CALR mutasyonlu hastalarda trombosit sayısı genellikle daha yüksektir2; bu grupta aspirinin pıhtıyı azaltmadan kanamayı artırabildiği bildirilmiştir3. Üçlü negatif hastalarda ICC, yaygın olmayan JAK2 ve MPL değişikliklerinin de araştırılmasını önerir1.
Belirtileri nelerdir?
Sık görülen belirtiler
ET'li kişilerin önemli bir kısmı hiçbir yakınma olmadan, rutin bir kan tahlilinde trombosit yüksekliği fark edilince tanı alır. Belirti olduğunda en sık, kılavuzlarda "mikrovasküler bozukluk" olarak adlandırılan, küçük damarlardaki dolaşım sorunlarına bağlı yakınmalar görülür; bunların en tipik örneği eritromelaljidir35. Bu gruptaki yakınmalar şunlardır:
- Baş ağrısı, baş dönmesi ve gelip geçen görme bozuklukları
- El ve ayak parmaklarında karıncalanma, uyuşma
- Ayak ve el parmaklarında ataklar hâlinde gelen yanıcı ağrı, kızarma ve sıcaklık (eritromelalji)
Bazı hastalarda dalak da büyür ve sol kaburga altında dolgunluk hissedilebilir; ancak bu bulgu prefibrotik miyelofibroza göre daha seyrektir1. Bu yakınmaların kontrolünde aspirin sık kullanılır; eritromelalji ataklarında hekim, alışılmış olandan farklı bir doz planlayabilir5.
Pıhtı ve kanama
Pıhtı ET'nin başlıca komplikasyonudur. Atardamarlarda kalp krizi ve inme, toplardamarlarda ise bacak ve akciğer pıhtıları ile karaciğer ve bağırsak damarları gibi olağandışı yerlerde tıkanıklık görülebilir. Pıhtı riski yaşla, geçirilmiş pıhtı öyküsüyle, JAK2 mutasyonuyla ve kalp-damar risk etkenleriyle artar4.
Trombosit sayısı 1.000 × 10⁹/L'nin üzerine çıktığında, pıhtılaşmada görevli von Willebrand faktörü kanda tüketilebilir. Bu tablo doğuştan gelen von Willebrand hastalığı ile benzer bir kanama eğilimine yol açar ve aspirin kullanımında dikkat gerektirir5. Burun ve diş eti kanaması, kolay morarma ya da uzun süren adet kanaması bu durumu düşündürebilir.
Acil başvuru gerektiren durumlar
Tanı nasıl konur?
Kan testleri
Trombosit yüksekliği saptanınca önce sonucun kalıcı olup olmadığı tekrar sayımla doğrulanır. Ardından periferik yayma, demir düzeyi ve ferritin, iltihap belirteçleri gibi testlerle reaktif nedenler araştırılır; ICC ölçütlerine göre reaktif trombositoz bulgusu olmaması tanıyı destekler1. Bir kan değeri kendi başına tanı koydurmaz.
Genetik ve moleküler testler
Kandan JAK2, CALR ve MPL mutasyonlarına bakılır3. Trombosit yüksekliği kronik miyeloid lösemide de görülebildiği için BCR::ABL1 füzyon geni araştırılır; ET tanısı için kronik miyeloid lösemi ve diğer miyeloid hastalıkların ölçütlerinin karşılanmaması gerekir1.
Kemik iliği biyopsisi
Kemik iliği biyopsisi ET tanısının temel parçalarından biridir. ET'de iri, olgun ve çok loblu çekirdekli megakaryositlerin arttığı, lif (fibroz) artışının ise olmadığı bir görünüm beklenir1.
Biyopsinin en önemli katkısı, ET'yi erken (prefibrotik) evredeki miyelofibroz ile ayırmaktır. Prefibrotik miyelofibrozda kansızlık, lökosit artışı, LDH yüksekliği ve dalak büyümesi daha sık görülür. ET ise bu tabloya göre daha düşük kanama ve dönüşüm riski taşır1.
Risk sınıflaması: revize IPSET-tromboz
ELN, tanı anında tüm ET hastalarında pıhtı riskinin IPSET-tromboz sistemiyle hesaplanmasını önerir3. Günlük pratikte bu sistemin 2015'te yapılan dört basamaklı revize sürümü kullanılır4:
| Risk grubu | Tanım | Yıllık pıhtı oranı (yaklaşık) |
|---|---|---|
| Çok düşük | 60 yaş ve altı, pıhtı öyküsü yok, JAK2 negatif | Kalp-damar risk etkeni yoksa %0,44; varsa %1,05 |
| Düşük | 60 yaş ve altı, pıhtı öyküsü yok, JAK2 pozitif | Kalp-damar risk etkeni yoksa %1,59; varsa %2,57 |
| Orta | 60 yaş üstü, pıhtı öyküsü yok, JAK2 negatif | JAK2 pozitif yaşıtlarına göre daha düşük |
| Yüksek | Pıhtı öyküsü olan ya da 60 yaş üstü ve JAK2 pozitif | JAK2 ve kalp-damar risk etkeni birlikteyse %4'ün üzerinde |
Tablodaki oranlar 1.019 hastalık çok merkezli seriden alınmıştır4. Sigara, şeker hastalığı, yüksek tansiyon ve yüksek kolesterol gibi genel kalp-damar risk etkenleri her risk grubunda ayrıca değerlendirilir3.
Tedavi
Tedavi kararını belirleyen faktörler
ET tedavisinin amacı pıhtı ve kanamayı önlemek, belirtileri azaltmaktır. Trombosit sayısını "normale indirmek" kendi başına bir hedef değildir; kararı belirleyen başlıca etkenler risk grubu, mutasyon tipi, yaş, gebelik planı ve eşlik eden hastalıklardır34.
Aspirin (kimlere?)
ELN'ye göre yüksek riskli tüm hastalara düşük doz aspirin önerilir. Düşük ve orta riskli hastalarda ise 60 yaş ve üzeri olma, kontrol altına alınamamış kalp-damar risk etkenleri ya da JAK2 mutasyonu varlığında aspirin verilir3.
Çok düşük riskli ve kalp-damar risk etkeni bulunmayan kişilerde aspirin zorunlu görülmez4. CALR mutasyonlu hastalarda yarar ve kanama riski ayrıca tartılır3. Trombositler 1.000 × 10⁹/L'yi aştığında aspirin kullanımında dikkatli olunur; bu düzeyde edinsel von Willebrand eksikliği gelişebileceği için hekim gerekli pıhtılaşma testlerini isteyebilir5.
Sitoredüksiyon: hidroksiüre, interferon, anagrelid
Kan sayımını düşüren (sitoredüktif) tedavi, hastalar yüksek risk grubuna geçtiğinde başlanır: 60 yaşın üzerine çıkmak ya da büyük bir pıhtı veya kanama geçirmek buna örnektir3. Trombositlerin 1.500 × 10⁹/L'yi aşması da, diğer risk etkenleri olmasa bile, ilaç başlama gerekçesidir35.
| İlaç | ELN'deki yeri | Dikkat edilecek noktalar |
|---|---|---|
| Hidroksiüre | Birinci basamak | Ağızdan alınır; gebelikte kullanılmaz; Türk Hematoloji Derneği 40 yaş altında dikkatli kullanılmasını önerir |
| İnterferon alfa (pegile interferon, ropeginterferon) | Birinci basamak | Deri altı iğne; gebelikte tercih edilen ilaç grubu |
| Anagrelid | İkinci basamak | Ağızdan alınır; hidroksiüreye yanıtsızlık veya tahammülsüzlükte |
Tablo ELN önerileri ve Türk Hematoloji Derneği kılavuzundan derlenmiştir35. Ulusal kılavuz, 40 yaşın altındaki hastalarda anagrelid veya interferonun tercih edilebileceğini belirtir5. Ülkemizde bu ilaçlara erişim ve geri ödeme koşulları değişkenlik gösterebilir.
Uzun etkili interferon formu ropeginterferon alfa-2b, hidroksiüreye yanıt vermeyen ya da ilacı tolere edemeyen, yüksek riskli ve lökositi yüksek 174 hastada anagrelidle karşılaştırılmıştır (SURPASS-ET). Dokuzuncu ve on ikinci aylarda süreklilik gösteren yanıt ropeginterferon grubunda yüzde 43, anagrelid grubunda yüzde 6 oranında görülmüştür6. Ciddi yan etkiler ropeginterferon grubunda yüzde 14, anagrelid grubunda yüzde 30 oranında bildirilmiştir6. Bu sonuçlara dayanarak ropeginterferon alfa-2b, ABD'de 2026'da ET'li erişkinler için onay almıştır7.
Yan etkiler ve destek tedavisi
Her ilacın kendine özgü yan etkileri vardır ve tedavi süresince kan sayımları düzenli izlenir. Ropeginterferonla en sık bildirilen yan etkiler karaciğer enzimlerinde artış, kansızlık, ateş, bakteriyel enfeksiyon, kaşıntı ve kilo kaybıdır7. Ruhsal yakınmalar ya da yeni gelişen belirtiler kontrol sırasında mutlaka hekime bildirilmelidir.
ET ve gebelik
Doğurganlık çağındaki kadınlarda görülen miyeloproliferatif hastalıkların büyük bölümünü ET oluşturur. İsveç'in ulusal kayıtlarından miyeloproliferatif hastalığı olan kadınlara ait, 22. gebelik haftasına ulaşmış 342 gebeliğin incelendiği bir çalışmada bu gebeliklerin yüzde 70'i ET'li kadınlara aitti8. Aynı çalışmada erken doğum oranı yüzde 14 ile, yaşa göre eşleştirilmiş kontrol gebeliklerindeki yüzde 4'ün üzerindeydi. Annede pıhtı yüzde 1 oranında görülürken gebeliklerin büyük bölümü zamanında canlı doğumla sonuçlanmıştır8.
Gebeliğin hematoloji ve kadın doğum ekiplerinin ortak planıyla yürütülmesi önerilir. İsveç rehberi, gebelik öğrenildiğinde aspirin başlanmasını ve doğum sonrası dönemde düşük molekül ağırlıklı heparin verilmesini; daha önce pıhtı veya gebelik kaybı yaşamış kadınlarda buna interferon ve gebelik boyunca heparin eklenmesini önerir8. Türk Hematoloji Derneği de gebelikte kan sayımını düşürmek gerektiğinde interferon kullanılmasını önerir5. Hidroksiüre ve anagrelid gibi ilaçlar gebelik planlanırken hekim kontrolünde bırakılır.
Uzun dönem dönüşüm riski
ET yıllar içinde iki yönde değişebilir: kemik iliğinin lifleşmesiyle ET sonrası miyelofibroz ya da çok daha seyrek olarak akut lösemi. Mayo Clinic ve İtalya'daki 576 hastada uzun izlem süresince miyelofibroza dönüşüm yüzde 9,5 oranında görülmüş; MPL mutasyonlu küçük grupta bu oran daha yüksek bulunmuştur2. Mayo serisinde lösemiye dönüşüm yüzde 4,1 oranında görülmüştür; bu seride hayatta olan hastaların ortanca izlem süresi 17,3 yıldır2.
Dönüşümün işaretleri arasında yeni gelişen kansızlık, büyüyen dalak, gece terlemesi, kilo kaybı ve kanda olgunlaşmamış hücrelerin görülmesi sayılabilir1. Bu bulgular kontrollerde aranır; ortaya çıktıklarında kemik iliği biyopsisi tekrarlanabilir. ET'ye çok benzeyen ama alyuvar artışıyla seyreden polisitemi vera ise ayrı bir sayfada anlatılmıştır.
Seyir ve yaşam beklentisi
ET'li kişilerin büyük bölümü hastalıkla uzun yıllar yaşar. Yukarıda aktarılan seride ET'de ortanca yaşam süresi 19,8 yıl, polisitemi verada 13,5 yıl, primer miyelofibrozda 5,9 yıl bulunmuştur2. ET'de mutasyon tipi yaşam süresini belirgin biçimde değiştirmemiştir2.
Bu rakamlar, onlarca yıl önce tanı alan hastaları da içeren gruplara aittir ve bugünkü tedavi olanaklarını tam yansıtmayabilir. Kişisel seyri yaş, pıhtı öyküsü ve eşlik eden hastalıklar daha fazla etkiler.
Tedavi sonrası takip ve günlük yaşam
Kontrol aralıkları risk grubuna ve kullanılan ilaca göre belirlenir; ilaç başlanan dönemde daha sık, kan sayımı oturduktan sonra daha seyrek olur. Kontrollerde kan sayımı, yeni yakınmalar, dalak muayenesi ve ilaç yan etkileri değerlendirilir.
Günlük yaşamda sigarayı bırakmak, tansiyonu, kan şekerini ve kolesterolü kontrol altında tutmak, kılavuzların bütün hastalar için önerdiği temel pıhtı önlemleridir35. Diş çekimi, ameliyat ya da yeni bir kan sulandırıcı başlanması gibi durumlarda ET tanınızı ilgili hekime bildirmeniz, aspirin ve diğer ilaçların planlanmasını kolaylaştırır.
Ne zaman hematoloji uzmanına başvurmalı?
Trombosit sayınız art arda yapılan tahlillerde 450 × 10⁹/L'yi aşıyor ve bunu açıklayan demir eksikliği, enfeksiyon veya iltihap saptanmıyorsa ayrıntılı değerlendirme gerekir. Trombosit yüksekliğine pıhtı öyküsü, el ve ayaklarda yanma atakları, açıklanamayan kanama, dalak büyümesi ya da diğer kan değerlerinde bozukluk eşlik ediyorsa bu değerlendirme daha da önem kazanır.
ET tanısı almış kişilerde ise yeni gelişen kansızlık, gece terlemesi, kilo kaybı, karında dolgunluk hissi ya da tedaviye rağmen yükselmeye devam eden sayılar bir sonraki kontrolü beklemeden hekime bildirilmelidir. Böyle bir durumda bir hematoloji uzmanına başvurmanız önerilir.
Sıkça sorulan sorular
Esansiyel trombositemide trombosit kaç olmalı?
Herkes için geçerli bir hedef sayı yoktur; tedavinin amacı sayıyı düşürmekten çok pıhtı ve kanamayı önlemektir. İlaç tedavisi alan hastalarda tam yanıt ölçütlerinden biri trombositin 400 × 10⁹/L ve altına inmesidir. Sayı 1.000 × 10⁹/L'yi aştığında kanama eğilimi artabildiği için aspirin dikkatle değerlendirilir. 1.500 × 10⁹/L'nin üzerindeki değerlerde, başka risk etkeni olmasa bile kan sayımını düşüren ilaç başlanması önerilir.
Esansiyel trombositemide herkes aspirin kullanmalı mı?
Hayır. Aspirin kararı revize IPSET-tromboz sınıflamasına, kalp-damar risk etkenlerine ve mutasyon tipine göre verilir. Geçirilmiş pıhtısı olan, 60 yaşın üzerinde olan ya da JAK2 mutasyonu taşıyan kişilerde genellikle önerilir. JAK2 mutasyonu olmayan, genç ve kalp-damar risk etkeni bulunmayan kişilerde zorunlu görülmez. CALR mutasyonlu düşük riskli hastalarda aspirinin pıhtıyı azaltmadan kanamayı artırabildiği bildirilmiştir. Kendi başınıza aspirin başlamamanız önerilir.
Esansiyel trombositemi ile yaşam süresi ne kadardır?
Esansiyel trombositemi, miyeloproliferatif hastalıklar içinde en uzun yaşam beklentisine sahip olanlardan biridir. Mayo Clinic'te uzun süre izlenen 292 esansiyel trombositemi hastasında ortanca yaşam süresi 19,8 yıl bulunmuştur. Bu süre aynı yaş ve cinsiyetteki genel nüfusa göre kısa, polisitemi veraya göre ise uzundur. Çalışmadaki hastaların bir kısmı onlarca yıl önce tanı almıştır; bu nedenle sayılar kişisel bir tahmin yerine genel bir çerçeve olarak okunmalıdır.
Esansiyel trombositemi tedavisi ömür boyu mu sürer?
Esansiyel trombositemi kronik bir hastalıktır ve ilaçlar hastalığı ortadan kaldırmak yerine kontrol altında tutar. Bu nedenle düzenli kontroller ömür boyu sürer. Ancak her hastanın ilaç alması gerekmez; çok düşük riskli kişiler yalnızca izlenebilir. İlaç tedavisi başlanan kişilerde doz ve ilaç türü kan sayımına, yan etkilere ve yaşam dönemine göre değiştirilebilir; örneğin gebelik planlanırken interferona geçilmesi gibi.
Esansiyel trombositemi hamileliğe engel mi?
Hayır, ancak gebeliğin planlanarak ve hematoloji ile kadın doğum ekibinin ortak izlemiyle sürdürülmesi önerilir. İsveç'te 22. gebelik haftasına ulaşmış 342 gebeliği inceleyen ulusal bir çalışmada miyeloproliferatif hastalığı olan kadınların gebeliklerinin çoğu zamanında canlı doğumla sonuçlanmış, annede pıhtı yüzde 1 oranında görülmüştür. Erken doğum ise daha sıktı. Gebelikte interferon dışındaki kan sayımı düşürücü ilaçlar genellikle kullanılmaz.
Kaynaklar
- Arber DA, ve ark. International Consensus Classification of Myeloid Neoplasms and Acute Leukemias: integrating morphologic, clinical, and genomic data. Blood. 2022;140(11):1200-28 — Blood (PubMed Central), 2022 (erişim: 18.10.2026)
- Tefferi A, ve ark. Long-term survival and blast transformation in molecularly annotated essential thrombocythemia, polycythemia vera, and myelofibrosis. Blood. 2014;124(16):2507-13 — Blood (PubMed Central), 2014 (erişim: 18.10.2026)
- Barbui T, ve ark. Philadelphia chromosome-negative classical myeloproliferative neoplasms: revised management recommendations from European LeukemiaNet. Leukemia. 2018;32(5):1057-69 — European LeukemiaNet / Leukemia, 2018 (erişim: 18.10.2026)
- Barbui T, ve ark. Practice-relevant revision of IPSET-thrombosis based on 1019 patients with WHO-defined essential thrombocythemia. Blood Cancer J. 2015;5(11):e369 — Blood Cancer Journal, 2015 (erişim: 18.10.2026)
- Türk Hematoloji Derneği. Kronik Myeloid Lösemi ve Kronik Myeloproliferatif Neoplaziler Tanı ve Tedavi Kılavuzu, Sürüm 1.03. Ekim 2016 — Türk Hematoloji Derneği, 2016 (erişim: 18.10.2026)
- Mesa R, ve ark. Ropeginterferon alfa-2b in hydroxyurea-intolerant or hydroxyurea-refractory essential thrombocythaemia (SURPASS-ET). Lancet Haematol. 2025;12(11):e862-75 — The Lancet Haematology, 2025 (erişim: 18.10.2026)
- FDA Approves New Treatment for Essential Thrombocythemia — Association for the Advancement of Blood & Biotherapies (AABB), 2026 (erişim: 18.10.2026)
- Landtblom AR, ve ark. Pregnancy and childbirth outcomes in women with myeloproliferative neoplasms: a nationwide population-based study of 342 pregnancies in Sweden. Leukemia. 2022;36(10):2461-7 — Leukemia (PubMed Central), 2022 (erişim: 18.10.2026)