Akut miyeloid lösemi (AML), kemik iliğinde miyeloid soydaki genç hücrelerin (blastların) olgunlaşamadan hızla çoğaldığı ve sağlıklı kan yapımını baskıladığı bir kan kanseridir. Haftalar içinde yorgunluk, ateş, enfeksiyon ve kanamayla kendini gösterir. Tedavi; genetik alt tipe, risk grubuna, yaşa ve genel sağlık durumuna göre yoğun kemoterapi, hedefe yönelik ilaçlar ve kök hücre nakli seçeneklerinden planlanır.
Önemli noktalar
- AML sıklığı yaşla artar; Türkiye'de 2022'de 2.703 kişi miyeloid lösemi (AML, KML ve diğerleri birlikte) tanısı aldı.
- Genetik test sonuçları tedaviyi belirler; ELN 2022 bu sonuçları 3–5 gün içinde almayı önerir.
- Hastalar ELN 2022 ölçütlerine göre iyi, orta ve kötü genetik risk gruplarına ayrılır.
- Yoğun kemoterapiye uygun olmayan hastalarda venetoklaks içeren kombinasyonlar standart seçenektir.
- APL bir acil durumdur; ATRA ve arsenik trioksitle yüksek oranda kalıcı iyileşme sağlanır.
Akut miyeloid lösemi nedir?
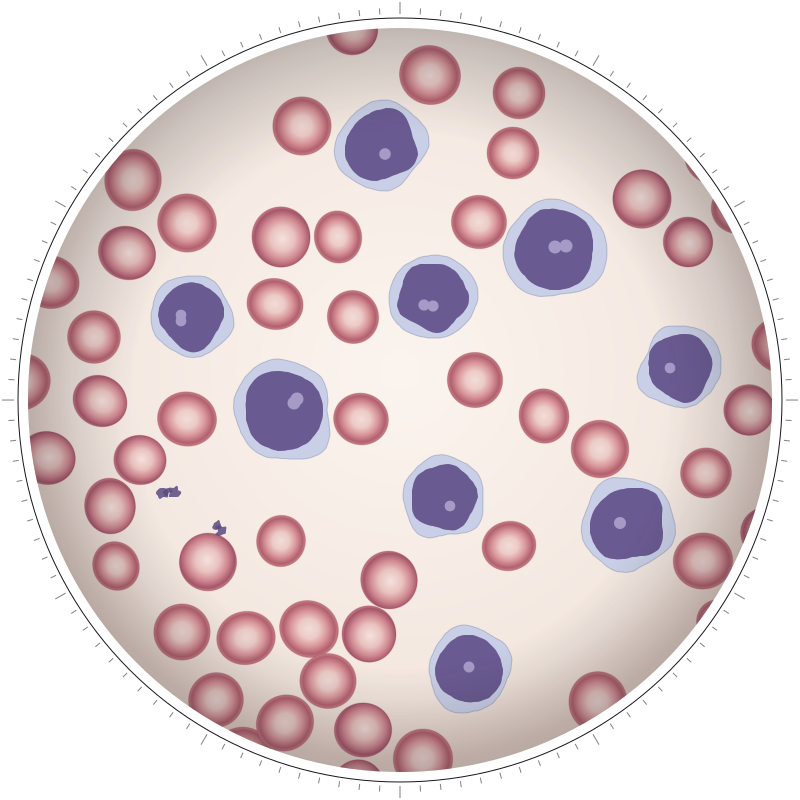
Akut miyeloid lösemi (AML), kemik iliğinde alyuvar, trombosit ve granülosit gibi hücreleri üreten miyeloid soyun genç hücrelerinden (miyeloblastlardan) gelişen, hızlı ilerleyen bir lösemi türüdür1. Halk arasında "akut miyeloblastik" veya eski adıyla "akut miyelositer lösemi" olarak da anılır. Sıklığı yaşla birlikte belirgin biçimde artar2.
Vücutta ne olur?
Sağlıklı bir kemik iliğinde blastlar birkaç basamakta olgunlaşarak işlevsel kan hücrelerine dönüşür. AML'de bir öncül hücrede oluşan genetik değişiklikler bu olgunlaşmayı durdurur ve hücreye denetimsiz bölünme yeteneği kazandırır1. Olgunlaşamayan blastlar iliği doldurur; sağlıklı alyuvar, akyuvar ve trombosit üretimi azalır. Sonuçta kansızlık, enfeksiyonlara yatkınlık ve kanama eğilimi ortaya çıkar1.
Lösemi hücreleri nadiren beyin-omurilik sıvısına, deriye veya diş etine yerleşebilir ya da kemik iliği dışında kitle (miyeloid sarkom) oluşturabilir1.
Ne kadar sık görülür?
Sağlık Bakanlığının 2022 yılı verilerine göre Türkiye'de 2.703 kişi (1.473 erkek, 1.230 kadın) miyeloid lösemi tanısı almıştır; bu başlık (C92–C94) AML'yi, kronik miyeloid lösemiyi ve daha seyrek görülen bazı miyeloid lösemileri birlikte kapsar2. Miyeloid lösemi hızı yaşla düzenli artar: erkeklerde 100.000'de 40–44 yaş grubunda 2,3 iken 75–79 yaş grubunda 20,0'a yükselir2. Bu dağılım, AML'nin ağırlıklı olarak ileri yaşta görülen bir hastalık olduğunu gösterir.
Türleri ve sınıflama
AML türdeş bir hastalık değil, farklı genetik alt tiplerden oluşan bir gruptur. Dünya Sağlık Örgütünün 5. baskı sınıflaması (WHO-HAEM5), AML'yi iki ana gruba ayırır: tanımlayıcı genetik değişikliği olan AML'ler ve hücrenin olgunlaşma düzeyine göre tanımlanan AML'ler3. Tanımlayıcı genetik değişikliği olan çoğu alt tipte tanı için %20 blast şartı aranmaz; diğerlerinde kan veya ilikte %20 blast eşiği korunur3. Daha önce miyelodisplastik sendrom (MDS) geçirmiş ya da MDS'ye özgü genetik değişiklik taşıyan hastalık "miyelodisplaziyle ilişkili AML" olarak adlandırılır3.
Uluslararası Konsensüs Sınıflaması (ICC 2022) ise tanımlayıcı genetik değişikliği olan alt tiplerde %10 blast eşiğini kullanır ve %10–19 blastlı hastalık için "MDS/AML" kategorisini tanımlar4. Bu kategori, miyelodisplastik sendrom ile AML arasındaki sınır bölgesindeki hastaları kapsar. Eski FAB sınıflamasındaki M0–M7 adları artık yalnızca eski adıyla kullanılır.
Başka bir hastalık için alınmış kemoterapi veya radyoterapi sonrasında gelişen AML, yeni tanıların yaklaşık %10–15'ini oluşturur. ELN 2022, bu durumu ayrı bir hastalık olarak değil, tanıya eklenen bir niteleyici olarak ele alır4.
Genetik alt gruplar ve önemi
AML'de tanı anında yapılan genetik testler, hastalığın davranışını ve tedaviye yanıtını öngörmede başlıca araçtır4. Sık karşılaşılan değişiklikler şunlardır:
- NPM1 mutasyonu: FLT3-ITD eşlik etmiyorsa genellikle iyi risk grubundadır4.
- FLT3 mutasyonları: Özellikle yoğun kemoterapi alan hastalarda FLT3 inhibitörlerinin tedaviye eklenmesini gerektirir47.
- CEBPA mutasyonu: Belirli bir bölgedeki (bZIP) mutasyonlar iyi seyirle ilişkilidir4.
- Kor bağlayıcı faktör (CBF) lösemileri: t(8;21) ve inv(16) değişiklikleri iyi risk grubundadır4.
- IDH1 ve IDH2 mutasyonları: Bu mutasyonlara özgü hedefe yönelik ilaçlar vardır4.
- KMT2A yeniden düzenlenmeleri: Çoğu kötü risk grubundadır; menin inhibitörleri bu alt grupta geliştirilmiştir45.
- TP53 mutasyonu: Hem yoğun hem de yoğun olmayan tedavide belirgin olarak olumsuz seyirle ilişkilidir46.
Nedenleri ve risk faktörleri
AML, kemik iliği hücresinin DNA'sında yaşam içinde biriken değişikliklerle gelişir; çoğu hastada belirli bir neden bulunmaz1. Risk etkeni taşımak hastalığın gelişeceği anlamına gelmez. NCI'ın sıraladığı risk etkenleri sigara, geçmişte alınan kemoterapi ya da radyoterapi, yüksek düzeyde radyasyon veya benzenle temas, MDS gibi bir kan hastalığının bulunması ve bazı kalıtsal sendromlardır1.
ELN 2022, DDX41, RUNX1, CEBPA, GATA2 ve ETV6 gibi genlerde doğuştan taşınan değişikliklerin giderek daha sık tanındığını vurgular4. Böyle bir yatkınlık saptanırsa, akrabalardan kök hücre vericisi seçilirken aynı değişiklik araştırılır4.
Belirtileri nelerdir?
Sık görülen belirtiler
AML belirtileri çoğunlukla tanıdan 4–6 hafta önce başlar ve başlangıçta grip gibi sık hastalıklarla karışabilir1. Belirtilerin çoğu, sağlıklı kan hücrelerinin azalmasından kaynaklanır1:
- Halsizlik, yorgunluk ve ciltte solukluk
- Ateş ve sık ya da geç iyileşen enfeksiyonlar
- Ufak darbelerle oluşan morluklar, diş eti veya burun kanaması ve deride kırmızı noktacıklar
Kandaki genç lösemi hücrelerinin sayısı artarken sağlıklı kan hücreleri azalır1. Morarma ve kanama yakınmalarının olası nedenleri vücutta morluklar, beyaz küre değişiklikleri ise lökosit yüksekliği sayfasında anlatılmaktadır.
Acil başvuru gerektiren durumlar
Tanı nasıl konur?
AML tanısı birbirini tamamlayan testlerle konur ve tedavi seçimi için gereken bilgiler hızla toplanır14:
| Test | Ne sağlar? |
|---|---|
| Hemogram ve periferik yayma | Kan sayımlarındaki bozulmayı ve kandaki blastları gösterir |
| Pıhtılaşma testleri | Özellikle APL'de görülen pıhtılaşma bozukluğunu ortaya koyar |
| Kemik iliği aspirasyonu ve biyopsisi | Blast oranını ve ilik yapısını belirler |
| Akım sitometri (immünfenotipleme) | Blastların miyeloid kökenini doğrular, sonraki MRD izlemi için hücre profilini çıkarır |
| Sitogenetik ve FISH | Kromozom değişikliklerini saptar |
| Hızlı moleküler testler ve gen paneli (NGS) | NPM1, FLT3, IDH1/2, TP53 gibi mutasyonları belirler |
Kemik iliği biyopsisi, tanının temel adımıdır. ELN 2022'ye göre tedavi seçimini etkileyen genetik testlerin sonuçları, olabildiğince hızlı, tercihen 3–5 günde raporlanmalıdır4. Kalıtsal yatkınlıktan şüphelenildiğinde ayrıca doğuştan gelen genetik yapıyı gösteren testler istenir4.
Evreleme ve risk sınıflaması
AML'de katı organ kanserlerindeki gibi standart bir evreleme sistemi yoktur1. Bunun yerine tanı anındaki genetik bulgular hastalığı risk gruplarına ayırır. Yoğun tedavi alan hastalarda kullanılan ELN 2022 genetik risk sınıflamasının sadeleştirilmiş hali şöyledir4:
| Risk grubu | Örnek genetik bulgular |
|---|---|
| İyi | t(8;21) / RUNX1::RUNX1T1; inv(16) veya t(16;16) / CBFB::MYH11; FLT3-ITD eşlik etmeyen NPM1 mutasyonu; bZIP bölgesinde CEBPA mutasyonu |
| Orta | FLT3-ITD (NPM1 durumundan bağımsız; kötü risk değişikliği eşlik etmiyorsa); t(9;11) / MLLT3::KMT2A; iyi veya kötü olarak sınıflanmayan diğer değişiklikler |
| Kötü | Diğer KMT2A yeniden düzenlenmeleri; BCR::ABL1; inv(3) / MECOM; 5., 7. veya 17. kromozom kayıpları; kompleks karyotip; ASXL1, RUNX1 ve RNA işlenmesinde görevli bazı genlerde (SF3B1, SRSF2 vb.) mutasyonlar; TP53 mutasyonu (varyant oranı en az %10) |
Bu sınıflama başlangıçta belirlenir, ancak tedavi sırasındaki ölçülebilir kalıntı hastalık (MRD) sonuçlarına göre değişebilir4.
Yoğun olmayan tedavi alan hastalar için ELN 2024'te ayrı bir sınıflama önerilmiştir6. Bu sınıflama dört genin durumuna dayanır. TP53 mutasyonu kötü riski gösterir. TP53 mutasyonu yoksa, FLT3-ITD, NRAS veya KRAS mutasyonlarından birinin bulunması orta risk, hiçbirinin bulunmaması iyi risk anlamına gelir. DDX41 mutasyonu ve azasitidin-ivosidenib alan hastalarda IDH1 mutasyonu da iyi risk grubunda sayılır. İyi risk grubunda ortanca yaşam süresi 24 ayın üzerinde, kötü risk grubunda 5–8 ay olarak bildirilmiştir6.
Tedavi
Tedavi kararını belirleyen faktörler
AML tedavisinin amacı, kemik iliğindeki lösemi hücrelerini ortadan kaldırarak tam remisyon sağlamak ve hastalığın geri dönmesini önlemektir. Tedavi planında genetik risk grubu, hedeflenebilir mutasyonlar, kişinin genel sağlık durumu, eşlik eden hastalıkları ve tercihleri birlikte değerlendirilir47. Amerikan Hematoloji Derneği'nin (ASH) 2025 kılavuzu, yaşlı hastalarda bile tedaviye uygun kişilere lösemiye yönelik tedavi verilmesini güçlü biçimde önerir7.
Yoğun tedavi: indüksiyon ve konsolidasyon
Yoğun tedaviye uygun hastalarda tedavi iki aşamada yürütülür. Remisyon indüksiyonu aşamasında bir antrasiklin (daunorubisin veya idarubisin) ile sitarabin kombinasyonu verilir; bu döneme genellikle "7+3" denir4. Amaç, iliği lösemi hücrelerinden temizleyerek sağlıklı kan yapımının yeniden başlamasını sağlamaktır. Bu aşamada kan sayımları birkaç hafta çok düşük kalır; tedavi hastanede ve yakın izlemle yürütülür1.
Remisyon sağlandıktan sonra konsolidasyon (pekiştirme) aşamasına geçilir. ELN 2022, pekiştirmede orta doz sitarabin içeren kürleri önerir; yüksek dozun daha toksik olduğu ve sağkalımı iyileştirmediği belirtilir4. Yüksek riskli hastalarda pekiştirmenin bir parçası olarak allojeneik kök hücre nakli planlanır. İki kür indüksiyona rağmen remisyon sağlanamazsa hastalık "dirençli" kabul edilir ve nakil ya da klinik araştırma seçenekleri değerlendirilir4.
Hedefe yönelik ilaçlar
Genetik test sonuçlarına göre standart kemoterapiye veya daha az yoğun tedavilere hedefe yönelik ilaçlar eklenebilir. Bu ilaçların genel mantığı akıllı ilaç tedavisi sayfasında anlatılmaktadır.
| Hedef | Etken madde | Kullanıldığı durum |
|---|---|---|
| FLT3 | Midostaurin, kizartinib, gilteritinib | FLT3 mutasyonlu AML'de midostaurin, yalnızca FLT3-ITD mutasyonunda kizartinib yoğun kemoterapiyle; gilteritinib nüks veya dirençli hastalıkta145 |
| IDH1 | İvosidenib | IDH1 mutasyonlu, yoğun tedaviye uygun olmayan hastada azasitidinle birlikte47 |
| IDH2 | Enasidenib | IDH2 mutasyonlu nüks veya dirençli hastalık4; ASH 2025, yeni tanılı yaşlı hastaların başlangıç tedavisinde venetoklaks kombinasyonunu enasidenibe tercih eder7 |
| Menin | Revumenib, ziftomenib | Nüks veya dirençli NPM1 mutasyonlu ya da KMT2A değişiklikli akut lösemi5 |
| CD33 | Gemtuzumab ozogamisin (antikor-ilaç konjugatı) | İyi veya orta sitogenetik riskli, CD33 pozitif AML'de indüksiyona eklenir4 |
| İkincil AML | Lipozomal daunorubisin-sitarabin | Miyelodisplaziyle ilişkili veya tedaviye bağlı AML4 |
FLT3 inhibitörü midostaurinin 18–59 yaş arasındaki hastalarda yoğun kemoterapiye eklenmesi, dört yıllık sağkalımı %44,3'ten %51,4'e yükseltmiştir4. ASH 2025 kılavuzu da FLT3 mutasyonlu yaşlı hastalarda, özellikle klasik indüksiyon kemoterapisi alanlarda, tedaviye FLT3 inhibitörü eklenmesini önerir7.
Menin inhibitörleri, 2024'ten bu yana onay almaya başlayan bir ilaç grubudur. ABD Gıda ve İlaç Dairesi (FDA), revumenibi Kasım 2024'te KMT2A değişiklikli, Ekim 2025'te NPM1 mutasyonlu nüks veya dirençli lösemide onaylamıştır. Ziftomenib de Kasım 2025'te NPM1 mutasyonlu nüks veya dirençli AML için onay almıştır5. Yeni tanı AML'de menin inhibitörlerinin yeri klinik araştırmalarda incelenmektedir7. Bu ilaçlara ülkemizde erişim durumu değişkenlik gösterebilir.
Yoğun tedaviye uygun olmayan hastalar
Yaş, eşlik eden hastalıklar veya genel durum nedeniyle yoğun kemoterapi alamayan hastalarda, hipometile edici bir ilaç (azasitidin veya desitabin) ile BCL-2 inhibitörü venetoklaks kombinasyonu standart tedavi haline gelmiştir4. Azasitidine venetoklaks eklenmesi, kan sayımları tam düzelmemiş olanlar dahil tam yanıt oranını %28,3'ten %66,4'e, ortanca yaşam süresini 9,6 aydan 14,7 aya çıkarmıştır4.
ASH 2025 kılavuzu bu hastalar için hipometile edici ilacın yalnız başına değil, venetoklaksla birlikte verilmesini önerir7. IDH1 mutasyonlu hastalarda azasitidin ile ivosidenib kombinasyonu da bir seçenektir7. Yanıt veren hastalarda tedavinin belirli bir kür sayısında kesilmesi yerine, etkili ve tolere edilebilir olduğu sürece sürdürülmesi önerilir7. FDA, Mayıs 2026'da ağızdan alınan desitabin-sedazuridin tabletinin venetoklaksla birlikte, 75 yaş ve üzerindeki ya da eşlik eden hastalıkları nedeniyle yoğun tedavi alamayan yeni tanılı erişkinlerde kullanımını da onaylamıştır5.
Allojeneik kök hücre nakli
Allojeneik kök hücre nakli, uygun bir vericiden alınan kök hücrelerle kemik iliğinin yenilenmesidir ve vericinin bağışıklık hücreleri kalan lösemi hücrelerine karşı da etki eder. ELN 2022'ye göre nakil, nakil yapılmadan hastalığın geri dönme olasılığı %35–40'ı aşan hastalarda önerilir4. Bu, kötü risk grubundaki ve orta risk grubundaki hastaların çoğunu kapsar. İyi risk grubundaki hastalarda birinci remisyonda nakil genellikle önerilmez; MRD'nin yeterince temizlenmediği durumlar istisnadır4.
Azaltılmış yoğunluklu hazırlama rejimleri sayesinde deneyimli merkezlerde 80 yaşına kadar nakil yapılabilmektedir4. ASH 2025 kılavuzu da uygun yaşlı hastalarda, iyi olmayan risk grubunda birinci remisyonda nakli önerir7. Nakil yalnızca ruhsatlı kök hücre nakli merkezlerinde, ayrıntılı bir uygunluk değerlendirmesinden sonra yapılır.
İdame tedavisi
Remisyon sonrasında nakil yapılamayan hastalarda, hastalığın geri dönmesini geciktirmek amacıyla idame tedavisi verilebilir. ELN 2022, yoğun tedaviyle remisyona giren ve nakil planlanmayan hastalarda ağızdan azasitidini bir idame seçeneği olarak tanımlar4. FLT3 mutasyonlu hastalarda FLT3 inhibitörleri de idame döneminde sürdürülebilir; nakil sonrası FLT3 inhibitörü idamesinin nüks riskini azalttığı randomize çalışmalarda gösterilmiştir4.
Akut promiyelositik lösemi (APL)
Akut promiyelositik lösemi (APL), AML'nin PML::RARA füzyon geniyle tanımlanan bir alt tipidir; 15. ve 17. kromozomlar arasındaki yer değişiminden kaynaklanır13. APL çoğunlukla orta yaş erişkinlerde görülür1.
APL'yi diğer AML'lerden ayıran en önemli özellik, tanı anında ağır kanama ve pıhtılaşma bozukluğuna yol açabilmesidir. Bu nedenle tıbbi bir acil durum olarak ele alınır. ELN önerilerine göre APL'den şüphelenilen hasta derhal hastaneye yatırılır ve genetik doğrulama beklenmeden, yalnızca klinik şüphe ve kan yayması bulgusuyla tretinoin (ATRA) başlanır8. Pıhtılaşma bozukluğu kan ürünleriyle günlük izlenerek düzeltilir. Bu dönemde lomber ponksiyon veya santral kateter takılması gibi girişimlerden kanama riski nedeniyle kaçınılır8.
Tedavi, hastalığın risk grubuna göre belirlenir8:
- Düşük ve orta risk (beyaz küre ≤ 10×10⁹/L): ATRA ile arsenik trioksitin birlikte verildiği, kemoterapi içermeyen tedavi standarttır. Randomize çalışmalarda bu yaklaşım, ATRA ve kemoterapiye göre olaysız sağkalımı artırmış; çalışmalardan birinde genel sağkalım üstünlüğü de göstermiştir.
- Yüksek risk (beyaz küre > 10×10⁹/L): ATRA ile kemoterapi ya da ATRA ve arsenik trioksite kısa süreli kemoterapi eklenen yaklaşımlar kullanılır.
Bu ilaçlara özgü bir yan etki, lösemi hücrelerinin hızla olgunlaşmasıyla gelişen "farklılaşma sendromudur"; ateş, nefes darlığı ve sıvı birikimiyle seyreder ve kortikosteroidle tedavi edilir8. Arsenik trioksit kalp ritminde QT uzamasına yol açabildiği için EKG ile izlenir8. ATRA ve kemoterapiyle bile tam remisyon oranı %90–95, uzun dönem sağkalım %85–90'dır8. Kalan başlıca sorun, tanı ve tedavinin başlangıç günlerinde görülen erken ölümlerdir8.
Ölçülebilir kalıntı hastalık (MRD) ve önemi
Tam remisyon, mikroskopta ilikteki blast oranının %5'in altına inmesi ve kan sayımlarının düzelmesi anlamına gelir; ancak bu düzeyde de az sayıda lösemi hücresi kalmış olabilir. Ölçülebilir kalıntı hastalık (measurable residual disease, MRD), bu kalan hücrelerin çok duyarlı yöntemlerle aranmasıdır4.
ELN 2022'ye göre MRD iki ana yöntemle ölçülür4:
- Akım sitometri: Lösemi hücresine özgü yüzey işaretlerini arar; 1.000 ila 10.000 hücrede bir lösemi hücresini saptayabilir. Hastaların %85–90'ında uygulanabilir.
- Kantitatif PCR: NPM1 mutasyonu ve CBF lösemileri gibi belirli genetik değişiklikleri izler; 10.000 ila 100.000 hücrede birini saptayabilir.
MRD sonucu, remisyon sonrası tedavi seçiminde kullanılır. İyi veya orta risk grubundaki bir hasta, iki kür yoğun tedaviden sonra MRD pozitif kalırsa, nakil gibi tedavi değişiklikleri gündeme gelebilir4. Remisyondaki bir hastada MRD'nin yeniden pozitifleşmesi, hastalığın tekrarlayacağının erken işareti olabilir ve yakın izlem gerektirir4.
Tedavi sırasında enfeksiyondan korunma ve destek tedavisi
Hem lösemi hem de tedavisi, kemik iliğini uzun süre baskılar. Bu nedenle destek tedavisi, AML tedavisinin ayrılmaz bir parçasıdır1:
- Enfeksiyondan korunma: Nötrofil sayısı çok düşükken ateş, acil değerlendirme ve hızla damardan antibiyotik başlanmasını gerektirir. Koruyucu antibiyotik, antifungal ve antiviral ilaçlar kullanılabilir.
- Kan ürünü desteği: Kansızlık ve trombosit düşüklüğü için alyuvar ve trombosit transfüzyonları yapılır.
ASH 2025 kılavuzu, lösemiye yönelik tedaviyi bırakmış ve yaşamın son dönemindeki hastalar için bile alyuvar transfüzyonu olanağının sürdürülmesini önerir7.
Yaşlı hastada AML
AML hastalarının önemli bir bölümü ileri yaştadır. ASH 2025 kılavuzu, 55 yaş ve üzerindeki yeni tanılı hastalara yönelik dokuz temel öneri içerir7. Kılavuz, eski "yoğun" ve "yoğun olmayan" tedavi ayrımını terk etmiştir; çünkü venetoklaks içeren tedavilerin de gerçekte hafif olmadığını belirtir7.
Kılavuzun yaşlı hastalar için öne çıkan mesajları şunlardır7:
- Tedaviye uygun yaşlı hastalarda yalnızca destek tedavisi yerine lösemiye yönelik tedavi önerilir.
- Yoğun tedaviye uygun hastalarda klasik kemoterapi ya da hipometile edici ilaç ile venetoklaks kombinasyonu seçilebilir; iyi riskli sitogenetik özelliklerde klasik kemoterapi tercih edilebilir.
- Klasik kemoterapiyle remisyona giren ve nakle uygun olmayan hastalarda remisyon sonrası tedavi verilmesi önerilir.
- Nakil kararında belirli bir yaş sınırından çok eşlik eden hastalıklar, genel durum ve sosyal destek belirleyicidir.
Yaş, yalnız başına tedavi kararını belirleyen bir ölçüt değildir. Karar, kişinin genel sağlık durumu, hedefleri ve lösemi genetiği birlikte değerlendirilerek verilir.
Seyir ve yaşam beklentisi
AML'de sonuç, genetik risk grubu, yaş, genel sağlık durumu ve tedaviye yanıtla belirgin biçimde değişir. Yoğun tedavi alan genç hastalarda, iyi risk grubundaki hastalığın önemli bir kısmında kalıcı iyileşme hedeflenir; kötü risk grubunda ise birinci remisyonda nakil önerilir4. Yoğun tedavi alamayan hastalarda venetoklaks kombinasyonları yaşam süresini uzatmıştır; ELN 2024 sınıflamasına göre iyi risk grubunda ortanca yaşam süresi 24 ayı aşarken, TP53 mutasyonlu hastalarda 5–8 ay civarındadır6.
APL ise farklı bir tablodur: ATRA ve kemoterapiyle bile uzun dönem sağkalım %85–90'dır; kalan başlıca risk, tanı ve tedavinin başlangıç günleridir8. Bu rakamlar topluluk ortalamalarıdır; kendi durumunuz için öngörüyü, genetik sonuçlarınızı ve tedaviye yanıtınızı bilen hekiminiz değerlendirebilir.
Tedavi sonrası takip ve günlük yaşam
Tedavi tamamlandıktan sonra hastalar düzenli kan sayımı, gerektiğinde kemik iliği ve MRD testleriyle izlenir. Remisyondaki bir hastada MRD'nin yeniden pozitifleşmesi erken müdahale fırsatı sağlayabildiği için kontrollerin sıklığı risk grubuna göre planlanır4.
Nakil yapılan hastalarda bağışıklık sistemini baskılayan ilaçların ve uzun dönem etkilerin izlenmesi nakil merkezince planlanır. Tedavi sonrası dönemde yorgunluk ve kondisyon kaybı yaşanabilir; günlük etkinliklere dönüş ve çalışma hayatı hekimle birlikte kademeli olarak planlanır. Çocuk sahibi olma isteği varsa bu konu tedavi başlamadan önce hekimle konuşulmalıdır.
Ne zaman hematoloji uzmanına başvurmalı?
AML günler-haftalar içinde ağırlaşabildiği için şu bulguların ertelenmeden incelenmesi gerekir:
- Kısa sürede artan yorgunluk, solukluk ve eforla nefes darlığı
- Düşmeyen ateş ya da peş peşe gelen enfeksiyonlar
- Nedeni açıklanamayan morarma, peteşi veya kanamalar
- Kan sayımında kansızlık, trombosit düşüklüğü ve beyaz küre değişikliğinin birlikte görülmesi
- Kan yaymasında blast görülmesi
Kan yaymasında blast bildirilen ya da yaygın kanama belirtisi olan kişilerin aynı gün değerlendirilmesi gerekir. Bu bulgulardan biri sizde varsa bir hekime veya bir hematoloji uzmanına başvurmanız önerilir.
Sıkça sorulan sorular
AML lösemi nedir, ne kadar hızlı ilerler?
AML, kemik iliğinde miyeloid soydaki genç hücrelerin olgunlaşamadan çoğaldığı akut bir lösemidir. Hastalık hızlı ilerler; belirtiler çoğunlukla tanıdan 4–6 hafta önce başlar ve tedavi edilmezse kısa sürede ağır enfeksiyon, kansızlık ve kanamaya yol açar. Bu nedenle şüphelenildiğinde tanı testleri hızla tamamlanır ve tedavi günler içinde başlar. Kronik lösemilerden farklı olarak izle-bekle yaklaşımı AML'de uygulanmaz.
AML lösemide kurtulma şansı nedir?
Sonuç; genetik risk grubuna, yaşa, genel sağlık durumuna ve tedaviye yanıta göre çok değişir. İyi risk grubundaki genç hastaların önemli bir kısmında yoğun tedaviyle kalıcı iyileşme sağlanabilir. Yoğun tedavi alamayan hastalarda venetoklaks kombinasyonları yaşam süresini uzatmıştır. Akut promiyelositik lösemide ise uzun dönem sağkalım, ATRA ve kemoterapiyle bile %85–90 düzeyindedir. Kendi durumunuz için öngörüyü, genetik sonuçlarınızı bilen hekiminiz değerlendirebilir.
AML'de neden genetik test sonucunu beklemek gerekir?
AML aslında farklı genetik alt tiplerden oluşan bir hastalık grubudur. FLT3, NPM1, IDH1, IDH2 gibi mutasyonlar ve bazı kromozom değişiklikleri, hangi hedefe yönelik ilacın ekleneceğini, kemoterapinin yoğunluğunu ve nakil gerekip gerekmediğini belirler. Avrupa LeukemiaNet bu sonuçların mümkünse 3–5 gün içinde elde edilmesini önerir. Durumu stabil olan hastalarda bu kısa bekleme, doğru tedavi için gereklidir; akut promiyelositik lösemi şüphesinde ise tedavi beklemeden başlar.
AML tedavisi ne kadar sürer?
Yoğun tedavide indüksiyon dönemi genellikle hastanede birkaç hafta sürer; ardından aylara yayılan pekiştirme (konsolidasyon) kürleri gelir. Nakil planlanan hastalarda süreç nakil sonrası iyileşme dönemiyle birlikte daha uzundur. Venetoklaks ve hipometile edici ilaçla tedavi edilen hastalarda tedavi, yanıt sürdükçe ve yan etkiler kabul edilebilir oldukça aylık döngülerle devam eder. Bazı hastalarda remisyon sonrası idame tedavisi de verilir.
Yaşlılarda AML tedavi edilebilir mi?
Evet. Amerikan Hematoloji Derneği'nin 2025 kılavuzu, tedaviye uygun yaşlı hastalarda yalnızca destek tedavisi yerine lösemiye yönelik tedavi verilmesini güçlü biçimde önerir. Yoğun kemoterapiye uygun olmayan kişilerde hipometile edici ilaçla birlikte venetoklaks, yalnız hipometile edici ilaca göre yaşam süresini uzatır. Karar takvim yaşından çok genel sağlık durumu, eşlik eden hastalıklar, kişinin hedefleri ve lösemi genetiğine göre verilir.
Akut promiyelositik lösemi (M3) nedir?
Akut promiyelositik lösemi (APL), AML'nin PML::RARA füzyon geniyle tanımlanan bir alt tipidir; eski FAB sınıflamasında M3 olarak adlandırılırdı. Ciddi kanama ve pıhtılaşma bozukluğuyla başlayabildiği için tıbbi acil durumdur ve şüphe anında tedaviye başlanır. Tedavide hücrelerin olgunlaşmasını sağlayan tretinoin (ATRA) ve arsenik trioksit kullanılır. Erken dönem atlatıldığında APL, iyileşme oranı yüksek lösemiler arasındadır.
Kaynaklar
- Adult Acute Myeloid Leukemia Treatment (PDQ®) – Patient Version — National Cancer Institute, 2026 (erişim: 18.10.2026)
- 2022 Yılı Türkiye Kanser İstatistikleri — T.C. Sağlık Bakanlığı Halk Sağlığı Genel Müdürlüğü, 2026 (erişim: 18.10.2026)
- Khoury JD, ve ark. The 5th edition of the World Health Organization Classification of Haematolymphoid Tumours: Myeloid and Histiocytic/Dendritic Neoplasms. Leukemia. 2022;36(7):1703-19 — Leukemia, 2022 (erişim: 18.10.2026)
- Döhner H, ve ark. Diagnosis and management of AML in adults: 2022 recommendations from an international expert panel on behalf of the ELN. Blood. 2022;140(12):1345-77 — European LeukemiaNet / Blood, 2022 (erişim: 18.10.2026)
- Oncology (Cancer)/Hematologic Malignancies Approval Notifications — U.S. Food and Drug Administration, 2026 (erişim: 18.10.2026)
- Döhner H, ve ark. Genetic risk classification for adults with AML receiving less-intensive therapies: the 2024 ELN recommendations. Blood. 2024;144(21):2169-73 — European LeukemiaNet / Blood, 2024 (erişim: 18.10.2026)
- Sekeres MA, ve ark. American Society of Hematology 2025 guidelines for treating newly diagnosed acute myeloid leukemia in older adults. Blood Adv. 2026;10(6):1897-928 — Blood Advances, 2026 (erişim: 18.10.2026)
- Sanz MA, ve ark. Management of acute promyelocytic leukemia: updated recommendations from an expert panel of the European LeukemiaNet. Blood. 2019;133(15):1630-43 — European LeukemiaNet / Blood, 2019 (erişim: 18.10.2026)