Kanama bozukluğu, yaralanan damarda kanın zamanında ve yeterince pıhtılaşamadığı hastalıkların ortak adıdır. Sorun trombositlerin sayısında ya da işlevinde, von Willebrand faktöründe veya pıhtılaşma faktörlerinde olabilir. Bir kısmı doğuştan gelir, bir kısmı karaciğer hastalığı, ilaçlar ya da bağışıklık sistemi nedeniyle sonradan gelişir. Tanı, kanama öyküsü ve basamaklı kan testleriyle konur.
Önemli noktalar
- Kolay morarma, uzun burun kanaması ve ağır adet kanaması en sık ipuçlarıdır.
- Kanamanın tipi, sorunun trombositlerde mi pıhtılaşma faktörlerinde mi olduğunu düşündürür.
- En sık kalıtsal kanama bozukluğu von Willebrand hastalığıdır; çoğu kişide belirtiler hafiftir.
- Normal PT ve aPTT her kanama bozukluğunu dışlamaz; bazıları özel test gerektirir.
- Ameliyat ve diş çekimi öncesinde kanama öykünüzü hekiminize mutlaka anlatın.
Kanama Bozuklukları: alt başlıklar
-
İTP (İmmün Trombositopeni)
İmmün trombositopeni (İTP), bağışıklık sisteminin kendi trombositlerine karşı antikor üretmesi sonucu trombosit sayısının 100.000/mm³'ün alt...
-
Hemofili
Hemofili, pıhtılaşma faktörü VIII (hemofili A) ya da faktör IX (hemofili B) eksikliği nedeniyle kanın yeterince pıhtılaşamadığı kalıtsal bir...
-
Von Willebrand Hastalığı
Von Willebrand hastalığı, trombositlerin yaralı damara tutunmasını sağlayan von Willebrand faktörünün (VWF) az yapılması ya da bozuk çalışma...
-
TTP (Trombotik Trombositopenik Purpura)
Trombotik trombositopenik purpura (TTP), ADAMTS13 adlı enzimin eksikliği nedeniyle küçük damarlarda yaygın trombosit pıhtılarının oluştuğu,...
Kanama bozukluğu nedir?
Kanama bozukluğu, yaralanan bir damarda kanın zamanında ve yeterince pıhtılaşamaması sonucu ortaya çıkan hastalıkların ortak adıdır. Sorun ya ilk tıkacı kuran trombositlerde (kan pulcukları) ya da bu tıkacı sağlamlaştıran pıhtılaşma faktörü adlı proteinlerde bulunur1. Bir kısmı doğuştan gelir ve aynı ailede birden fazla kişide görülür. Diğerleri karaciğer hastalığı, K vitamini eksikliği ya da kan sulandırıcı ilaçlar gibi sonradan gelişen durumlara bağlıdır1.
Halk arasında kullanılan "kan sulanması" ifadesi tıbbi bir tanı değildir. Çoğu zaman kolay morarma, uzun süren burun kanaması ya da kan sulandırıcı ilaç kullanımı kastedilir. Tahlilde kanın "sulu" olup olmadığı ölçülmez. Ölçülen şey trombosit sayısı ve pıhtılaşma testlerinin kaç saniyede tamamlandığıdır.
"Pıhtılaşma bozukluğu" sözü ise iki zıt durumu anlatabilir. Kanın yeterince pıhtılaşamaması bu sayfanın konusudur. Kanın gereğinden kolay pıhtılaşması ise trombofili başlığında ele alınır.
Kan nasıl pıhtılaşır?
Damar yaralandığında vücut kanamayı birbirini izleyen basamaklarla durdurur; bu sürecin tamamına hemostaz denir. İlk basamakta (birincil hemostaz) trombositler hasarlı damar duvarına yapışır ve birbirine tutunarak geçici bir tıkaç kurar. Bu tutunmayı von Willebrand faktörü (VWF) adlı büyük bir protein sağlar; onu trombositle damar duvarı arasındaki bir yapıştırıcıya benzetebilirsiniz2.
İkinci basamakta (ikincil hemostaz) kandaki pıhtılaşma faktörleri bir zincirin halkaları gibi sırayla etkinleşir. Zincirin sonunda fibrin adlı ipliksi protein oluşur ve trombosit tıkacını ağ gibi sararak dayanıklı hale getirir. Faktör XIII bu ağın liflerini birbirine bağlar; eksikliğinde pıhtı kurulur ama kolayca dağılır3. Damar onarıldıktan sonra pıhtı, vücudun kendi çözme sistemiyle yavaş yavaş eritilir.
Bu ayrım günlük hayatta işe yarar, çünkü aksayan basamak kanamanın tipini belirler234:
| Hemostaz basamağı | Görevi | Bozulduğunda tipik kanama | Örnek hastalıklar |
|---|---|---|---|
| Birincil hemostaz | Trombosit tıkacı, VWF köprüsü | Peteşi, morluk, burun ve diş eti kanaması, ağır adet kanaması | İTP, von Willebrand hastalığı, trombosit işlev bozuklukları |
| İkincil hemostaz | Pıhtılaşma faktörleri, fibrin ağı | Eklem ve kas içine kanama, işlemden saatler sonra başlayan kanama | Hemofili, nadir faktör eksiklikleri |
| Pıhtının sağlamlaştırılması | Faktör XIII ile fibrin liflerinin bağlanması | Geç başlayan kanama, yara iyileşmesinde gecikme; rutin testler normal | Faktör XIII eksikliği |
Kanama bozukluğu belirtileri nelerdir?
Kanama bozukluğu olan kişilerde aşağıdaki belirtiler tek başına ya da bir arada görülebilir124:
- Küçük bir darbeyle ya da fark edilmeden oluşan, iri veya çok sayıda morluk
- Ciltte toplu iğne başı büyüklüğünde, bastırınca solmayan kırmızı noktalar (peteşi)
- Sık tekrarlayan ve uzun süren burun kanaması
- Diş fırçalarken, diş taşı temizliğinde ya da diş çekiminden sonra durmayan kanama
- Ağır veya uzun süren adet kanaması, doğum sonrasında beklenenden fazla kanama
- Küçük kesiklerden uzun süre sızan kan
- Ameliyattan sonra yeniden müdahale ya da kan nakli gerektiren kanama
- Eklem veya kas içine kanama (daha çok ağır faktör eksikliklerinde)
Bu belirtilerin hangi durumlarda zararsız sayıldığı vücutta morluklar sayfasında ayrıntılı anlatılır. Bazen ilk ipucu bir belirti değil, rutin tahlilde düşük çıkan trombosit sayısıdır; bu bulgunun olası nedenleri trombosit düşüklüğü sayfasında yer alır.
Ne zaman kanama "anormal" sayılır?
Herkes zaman zaman morarır; burun kanamalarının çoğu da zararsızdır. Bu nedenle hekim tek bir belirtiye değil, kanamanın bütün öyküsüne bakar. Kaç kez oldu, ne kadar sürdü, hangi olay tetikledi, durdurmak için tıbbi müdahale gerekti mi? Ailede benzer şikâyetler ve kullanılan ilaçlar da bu değerlendirmenin parçasıdır.
Bu sorgulamayı standart hale getirmek için kanama değerlendirme anketleri geliştirilmiştir. Bunların en yaygını, Uluslararası Tromboz ve Hemostaz Derneği'nin (ISTH) hazırladığı ISTH-BAT anketidir. Anket burun kanamasından doğum sonrası kanamaya kadar her belirtiyi şiddetine göre puanlar. Puanların toplamı yükseldikçe altta yatan bir bozukluk olasılığı artar2.
2021 uluslararası von Willebrand tanı kılavuzu, birinci basamakta kimin ileri kan testine yönlendirileceğine karar verirken doğrulanmış bir anket kullanılmasını önerir. Bu önerinin kanıtı en çok erişkin kadınlarda güçlüdür2.
Düşük puan her zaman güvence değildir. Hiç ameliyat olmamış ya da diş çektirmemiş genç bir kişi, bozukluğu olsa bile düşük puan alabilir. Birinci derece akrabasında tanı konmuş kişilerde ise anket sonucu beklenmeden doğrudan kan testi önerilir2.
Kanama bozuklukları nelerdir? Türleri
Kanama bozuklukları, hemostazın hangi basamağının aksadığına ve sorunun doğuştan mı sonradan mı ortaya çıktığına göre gruplanır. Ana gruplar aşağıdaki tabloda yer alır. Her grubun ayrıntısı alt başlıklarda ve ilgili hastalık sayfalarında anlatılır.
| Grup | Başlıca örnekler | Kalıtsal mı, edinsel mi? | Öne çıkan özellik |
|---|---|---|---|
| Trombosit sayısında azalma | İTP, TTP, kemik iliği hastalıkları, ilaçlar | Çoğunlukla edinsel | Peteşi, morluk, mukoza kanaması |
| Trombosit işlev bozuklukları | Glanzmann trombastenisi, Bernard-Soulier sendromu, aspirin ve benzeri ilaçlar | Kalıtsal veya edinsel | Trombosit sayısı normal ya da hafif düşük olabilir |
| Von Willebrand faktörü bozuklukları | Von Willebrand hastalığı, edinsel von Willebrand sendromu | Çoğunlukla kalıtsal | En sık görülen kalıtsal kanama bozukluğu |
| Pıhtılaşma faktörü eksiklikleri | Hemofili A ve B; faktör VII, XI, XIII ve fibrinojen eksiklikleri | Kalıtsal | Eklem, kas ve işlem sonrası kanama |
| Edinsel pıhtılaşma bozuklukları | Karaciğer hastalığı, K vitamini eksikliği, kan sulandırıcılar, edinsel hemofili, DİK | Edinsel | Altta yatan hastalık tabloyu belirler |
İTP (immün trombositopeni)
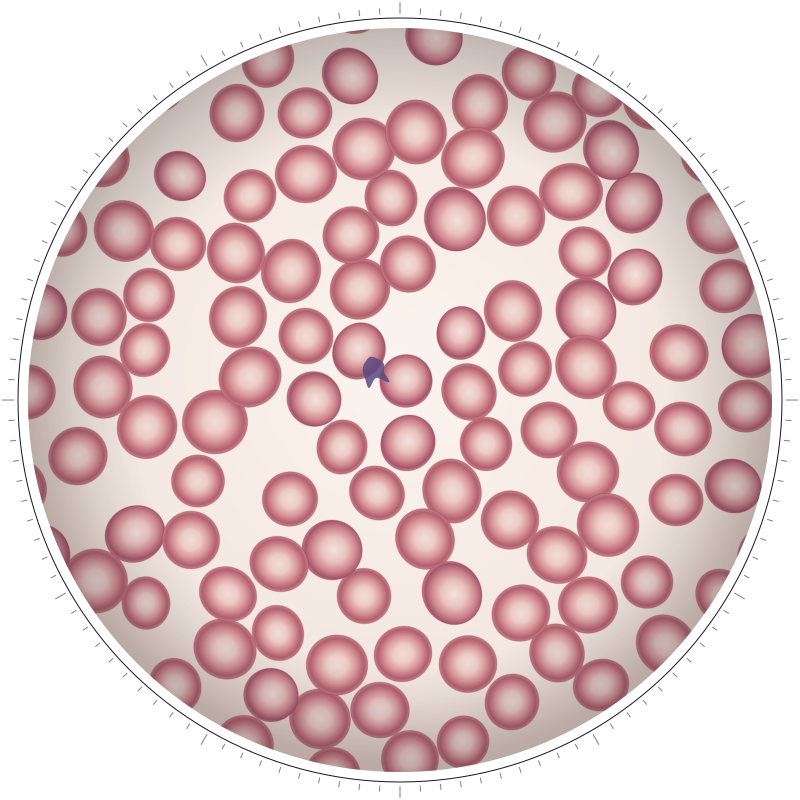
İTP'de bağışıklık sistemi kendi trombositlerine karşı antikor üretir. Bu antikorlar trombositlerin kanda kalma süresini kısaltır ve kemik iliğindeki yapımını da baskılayabilir5.
Kanama çoğunlukla ciltte peteşi ve morluk, burun ya da diş eti kanaması biçimindedir. Tanı, trombosit sayısını düşüren diğer nedenler dışlanarak konur. Tedavi kararında yalnız trombosit sayısına değil, kanama riskine ve kişinin yaşam koşullarına da bakılır. Tanı adımları ve güncel tedavi seçenekleri itp hastalığı sayfasında ayrıntılı anlatılmıştır.
TTP (trombotik trombositopenik purpura)
TTP, küçük damarların içinde yaygın trombosit pıhtıları oluşan ve acil tedavi gerektiren nadir bir hastalıktır. Çoğu olguda ADAMTS13 adlı enzimin etkinliği belirgin biçimde düşer; bu enzim olmadan VWF aşırı yapışkan kalır5.
Trombosit düşüklüğüne alyuvarların damar içinde parçalanmasıyla gelişen kansızlık, baş ağrısı ya da konuşma bozukluğu gibi nörolojik bulgular ve böbrek tutulumu eşlik edebilir. Ciltte morluklar görülse de asıl tehlike organları besleyen damarlardaki pıhtılardır. Tanı ve tedavi için ttp hastalığı sayfasına bakabilirsiniz.
Hemofili
Hemofili, faktör VIII (hemofili A) ya da faktör IX (hemofili B) eksikliğiyle ortaya çıkan ve X kromozomu üzerinden kalıtılan bir hastalıktır; bu nedenle çoğunlukla erkekleri etkiler4. Hemofili A yaklaşık 5.000 erkek doğumda bir görülür ve hemofili B'den 5–6 kat daha sıktır4.
Ağır formda eklem ve kas içine kendiliğinden kanamalar olur. Tekrarlayan eklem kanamaları zamanla kalıcı eklem hasarına yol açabilir. Kalıtım, şiddet dereceleri ve faktör dışı yeni tedaviler hemofili sayfasında yer alır.
Von Willebrand hastalığı
Von Willebrand hastalığı, VWF'nin az yapılması ya da işlevinin bozuk olması sonucu gelişir ve insanlarda en sık görülen kalıtsal kanama bozukluğudur2. Kadın ve erkekleri eşit oranda etkiler. Ancak ağır adet kanaması ve doğum sonrası kanama nedeniyle kadınlar daha sık hekime başvurur2.
Belirtiler çoğu kişide hafif olduğundan tanı gecikebilir; kılavuz, ilk belirtiden tanıya kadar 15 yılı aşan sürelere dikkat çeker2. Tipler ve tedavi için von willebrand hastalığı sayfasına bakabilirsiniz.
Trombosit işlev bozuklukları
Bu grupta trombosit sayısı normal ya da normale yakındır, ancak trombositler görevini yapamaz. Glanzmann trombastenisinde trombositler birbirine bağlanamaz. Hastalık yaklaşık milyonda bir görülür ve çekinik (resesif) geçişlidir; yani anne ve baba çoğunlukla belirtisiz taşıyıcıdır6.
Bernard-Soulier sendromu da bu grubun nadir bir üyesidir. Edinsel işlev bozukluklarının en sık nedeni ise aspirin gibi kanı sulandırıcı etkisi olan ilaçlardır1.
Nadir faktör eksiklikleri ve akraba evliliği
Faktör VII, X, XI, XIII, faktör V ve fibrinojen eksiklikleri "nadir kanama bozuklukları" olarak gruplanır. Çoğu otozomal çekinik geçişlidir. Hastalığın ortaya çıkması için hem anneden hem babadan bozuk gen alınması gerekir3.
Bu nedenle akraba evliliği yapılan ailelerde belirgin biçimde daha sık görülürler. Türk Hematoloji Derneği kılavuzu, bazı faktör eksikliklerinde bu artışın 8–10 kata ulaştığını bildirir3.
Faktör VII eksikliği bu grubun en sık görülen üyesidir; ağır (homozigot) formu 300.000–500.000 kişide bir görülür3. Faktör XI eksikliği Türkiye dahil birçok toplumda tanımlanmıştır. Faktör XIII eksikliğinde ise rutin pıhtılaşma testlerinin tamamı normal çıkabildiği için tanı ancak özel testle konur3.
Edinsel hemofili
Edinsel hemofili, daha önce hiç kanama sorunu olmayan bir kişinin bağışıklık sisteminin faktör VIII'e karşı antikor (inhibitör) üretmesiyle gelişir4. Sıklığı yaşla artar; ayrıca doğumu izleyen ilk yıl içinde de ortaya çıkabilir. Olguların yaklaşık yarısında tetikleyici bir neden bulunamaz4. Kalıtsal hemofiliden farklı olarak kanama genellikle deri altına, kaslara ve yumuşak dokulara olur; geniş morluklar tipiktir4.
Türkiye'de 11 merkezin verilerini inceleyen çok merkezli çalışmada 29 hastanın %58,6'sı kadındı. Hastaların yaklaşık yarısında altta yatan neden saptanmadı. Saptananlar arasında gebelik, kanser ve enfeksiyonlar öne çıkıyordu; kanama hastaların %44,8'inde ağır seyretmişti7. Ani başlayan geniş morluklar ve tek başına uzamış aPTT, gecikmeden hematoloji değerlendirmesi gerektiren bir tablodur4.
Yaygın damar içi pıhtılaşma (DİK)
DİK (yaygın damar içi pıhtılaşma) ayrı bir hastalık değil, ağır bir altta yatan durumun yol açtığı bir tablodur. Ağır enfeksiyon, büyük travma, bazı kanserler ve plasentanın erken ayrılması gibi doğum komplikasyonları pıhtılaşma sistemini kontrolsüz biçimde çalıştırır5. Damar içinde yaygın küçük pıhtılar oluşurken trombositler ve pıhtılaşma faktörleri tükenir.
Sonuçta aynı anda hem pıhtıya bağlı organ hasarı hem de kanama görülebilir5. Tedavinin temeli altta yatan nedenin düzeltilmesidir ve hastanede yürütülür.
Karaciğer hastalığı, K vitamini eksikliği ve kan sulandırıcılar
Pıhtılaşma faktörlerinin çoğu karaciğerde yapılır; bu nedenle ileri karaciğer hastalığı kanama eğilimine yol açabilir1. K vitamini, faktör II, VII, IX ve X'in çalışabilmesi için gereklidir. Yetersiz beslenme, çölyak veya iltihabi bağırsak hastalığı gibi emilim sorunları ve bazı antibiyotik ya da sara ilaçları eksikliğe neden olabilir3.
Varfarin ve diğer kan sulandırıcılar da tasarım gereği pıhtılaşmayı yavaşlatır1. Bu ilaçları kullanırken beklenmedik bir kanama olursa ilacı kendiliğinden bırakmak yerine reçete eden hekimle görüşmek gerekir.
Risk faktörleri
Kalıtsal kanama bozukluklarında en güçlü ipucu aile öyküsüdür. Hemofilide hastalık genellikle annenin taşıdığı X kromozomu üzerinden erkek çocuklara geçer; yine de olguların bir bölümü ailede hiç öykü olmadan, yeni ortaya çıkan bir gen değişikliğiyle başlar4. Çekinik geçişli nadir bozukluklar için ise akraba evliliği başlıca risk etkenidir3.
Edinsel bozukluklarda risk tablosu farklıdır. İleri yaş ve doğum sonrası dönem edinsel hemofili için öne çıkar. Otoimmün hastalıklar ve bazı kan kanserleri de bu antikorların oluşumuyla ilişkilidir4. Karaciğer hastalığı, emilim bozuklukları ve kan sulandırıcı ya da trombosit baskılayıcı ilaç kullanımı da kanama eğilimini artırır13.
Tanı yaklaşımı: hangi testler, hangi sırayla?
Tanı süreci ayrıntılı bir kanama öyküsü ve muayeneyle başlar. İlk basamakta tam kan sayımı (hemogram) ile periferik yayma, PT/INR, aPTT ve fibrinojen istenir. Bu testler normal olduğu halde öykü güçlüyse ikinci basamağa geçilir. Bu aşamada VWF testleri, faktör düzeyleri ve trombosit işlev testleri yapılır24.
| Test | Neyi ölçer? | Bozuk çıkarsa neyi düşündürür? |
|---|---|---|
| Hemogram ve periferik yayma | Trombosit sayısı, boyutu ve görünümü | İTP, TTP, kemik iliği hastalıkları; kümeleşme sahte düşüklüğü, iri trombositler kalıtsal bir bozukluğu gösterebilir |
| PT (protrombin zamanı) / INR | Faktör VII ve ortak yol faktörleri | K vitamini eksikliği, karaciğer hastalığı, varfarin, faktör VII eksikliği |
| aPTT (aktive parsiyel tromboplastin zamanı) | Faktör VIII, IX, XI ve XII ile ortak yol | Hemofili, faktör XI eksikliği, edinsel hemofili, heparin, lupus antikoagülanı |
| Fibrinojen | Pıhtının ham maddesi | Kalıtsal fibrinojen bozuklukları, DİK, ileri karaciğer hastalığı |
| Karışım testi | Hasta plazmasının normal plazmayla 1:1 karıştırılması | Uzama düzelirse eksiklik, düzelmezse inhibitör (antikor) |
| Faktör düzeyleri | Tek tek faktörlerin yüzde etkinliği | Hemofili şiddeti, nadir faktör eksiklikleri |
| VWF antijeni, VWF aktivitesi ve faktör VIII | VWF'nin miktarı ve işlevi | Von Willebrand hastalığı ve tipleri |
| Trombosit işlev testleri | Trombositlerin kümeleşme yeteneği | Glanzmann trombastenisi, ilaç etkisi |
| Faktör XIII testi | Pıhtının dayanıklılığı | Faktör XIII eksikliği |
Testlerin yorumunda dikkat edilen bazı ayrıntılar vardır. Hafif hemofilide aPTT normal çıkabilir; klinik şüphe varsa doğrudan faktör düzeyi ölçülür4.
Lupus antikoagülanı da aPTT'yi uzatır ve faktör düzeyini yanlışlıkla düşük gösterebilir; bu tablo kanamadan çok pıhtı eğilimiyle ilişkilidir4. VWF ise gebelik, yoğun egzersiz, stres ve iltihap sırasında geçici olarak yükselir. Bu nedenle VWF testleri kişi sağlıklı ve dinlenmişken yapılır, gerekirse tekrarlanır24.
Tedavi ilkeleri
Tedavi, bozukluğun türüne, kanamanın yerine ve şiddetine göre planlanır. Kullanılan yaklaşımlar başlıca şu gruplarda toplanır348:
- Eksik olanı yerine koymak: faktör konsantreleri, VWF içeren konsantreler, fibrinojen, gerektiğinde trombosit süspansiyonu veya taze donmuş plazma
- Vücudun kendi stoklarını harekete geçirmek: desmopressin, uygun hastalarda VWF ve faktör VIII düzeyini geçici olarak yükseltir
- Pıhtının erken çözülmesini önlemek: traneksamik asit, özellikle ağız içi, burun ve adet kanamalarında ve diş çekiminde kullanılır
- Bağışıklık sistemini baskılamak: İTP, TTP ve edinsel hemofili gibi antikor kaynaklı bozukluklarda
- Nedeni düzeltmek: K vitamini eksikliğinin giderilmesi, ilaçların gözden geçirilmesi, altta yatan hastalığın tedavisi
Hemofilide faktör yerine koymayan, deri altına uygulanan tedaviler de kullanıma girmiştir; ayrıntıları hemofili sayfasındadır.
Bütün kanama bozukluklarında ortak önlemler de vardır. Aspirin ve benzeri ağrı kesiciler hekime danışmadan kullanılmaz; kas içine enjeksiyondan mümkün olduğunca kaçınılır4. Tanınız ve kullandığınız tedavi yazılı olarak yanınızda bulunursa acil durumda zaman kazanılır.
Ameliyat ve diş çekimi öncesi değerlendirme
Ameliyat ya da diş çekimi öncesinde kanama öykünüzü cerrahınıza ve diş hekiminize anlatmanız gerekir. Daha önceki ameliyatlarda, doğumda veya diş çekiminde uzun süren kanama, işlem öncesi hematoloji görüşü gerektirebilir. Tanısı bilinen kişilerde ise plan, işlemin büyüklüğüne göre önceden yapılır.
Von Willebrand hastalığı için 2021 uluslararası kılavuz, büyük ameliyatlarda VWF ve faktör VIII düzeylerinin ameliyattan sonra en az 3 gün normalin yarısının üzerinde tutulmasını önerir. Küçük girişimlerde düzeyi yükselten tedaviye traneksamik asit eklenmesini önerir8. Diş işlemlerinde fibrin yapıştırıcı veya traneksamik asitli gargara gibi yerel yöntemler de plana eklenebilir8. Hemofilide ve nadir faktör eksikliklerinde hedef faktör düzeyi, işlemin kanama riskine göre hematoloji ekibiyle birlikte belirlenir34.
Kalp ya da damar hastalığı nedeniyle aspirin, başka bir trombosit baskılayıcı ya da kan sulandırıcı kullanıyorsanız ilacı kendiliğinden bırakmayın. Bu ilaçları kesmek pıhtı riskini artırabilir. Ne zaman ve nasıl ara verileceği, ilacı başlatan hekim ve işlemi yapacak ekip tarafından birlikte kararlaştırılır8.
Kadınlarda ağır adet kanaması ve kanama bozukluğu
Kadınlarda kanama bozukluğunun en sık ve bazen tek belirtisi ağır adet kanamasıdır. Von Willebrand hastalığı kadın ve erkekte eşit görüldüğü halde kadınların daha sık tanı alması bu yüzdendir2. Hemofili taşıyıcısı kadınların bir bölümünde de faktör düzeyi düşüktür ve benzer kanamalar görülür4.
Adetin bir haftayı aşması, iri pıhtılar düşürülmesi, ped ya da tamponun çok sık değiştirilmesi veya gece uykudan uyandıracak yoğunlukta kanama dikkat edilmesi gereken işaretlerdir. Ağır adet kanaması yaşam kalitesini düşürür ve tekrarlayan demir eksikliğine yol açar. Kılavuz, bu kadınlarda demir eksikliğinin düzenli olarak araştırılmasını ve tedavi edilmesini önerir8.
Kılavuz, değerlendirmenin jinekoloji ve hematoloji tarafından birlikte yapılmasını önerir. Miyom ve polip gibi sık rastlanan jinekolojik nedenler de araştırılmalıdır8. Tedavide hormon içeren yöntemler, rahim içi hormonlu araç ve traneksamik asit başlıca seçeneklerdir; gebelik isteği bu seçimi etkiler8.
Ne zaman hematoloji uzmanına başvurmalı?
Aşağıdaki durumlarda kanama bozukluğu yönünden değerlendirme yapılması önerilir:
- Kolay morarma, sık burun ya da diş eti kanaması ile birlikte ailede kanama bozukluğu öyküsü
- Daha önce ameliyat, doğum veya diş çekimi sonrası uzun süren kanama yaşamış ve yeni bir işlem planlanan kişiler
- Tahlilde nedeni açıklanamayan uzamış PT veya aPTT ya da düşük trombosit sayısı
- Ağır adet kanaması ve tekrarlayan demir eksikliği olan kadınlar
- İleri yaşta ya da doğumdan sonra aniden ortaya çıkan geniş morluklar (gecikmeden değerlendirilmelidir)
- Bilinen bir kanama bozukluğu olup gebelik planlayan kadınlar
Yukarıdaki durumlardan biri sizi tanımlıyorsa bir hekim ya da hematoloji uzmanı ile görüşmeniz önerilir.
Sıkça sorulan sorular
Kanama bozukluğu hangi testte çıkar?
Tek bir test yoktur. İlk basamakta hemogram ve periferik yayma, PT/INR, aPTT ve fibrinojen istenir. Bunlar normal olduğu halde kanama öyküsü güçlüyse von Willebrand faktörü testleri, faktör düzeyleri ve trombosit işlev testleri yapılır. Faktör XIII eksikliği gibi bazı bozukluklarda rutin testlerin hepsi normal çıkabilir. Bu yüzden testleri yorumlarken kanama öyküsü ve aile öyküsü birlikte değerlendirilir.
Faktör eksikliği nedir, tedavisi var mı?
Faktör eksikliği, pıhtının oluşması için gereken proteinlerden birinin az yapılması ya da işlevsiz olmasıdır. En bilinen örnekleri faktör VIII ve IX eksikliğine bağlı hemofilidir; faktör VII, XI ve XIII eksiklikleri daha nadirdir. Tedavi eksik faktörün türüne ve kanama şiddetine göre planlanır. Eksik faktörü içeren konsantreler, taze donmuş plazma, pıhtı çözülmesini yavaşlatan ilaçlar ve hemofilide faktör dışı yeni tedaviler kullanılabilir.
Faktör 7 eksikliği nedir?
Faktör VII eksikliği, nadir kalıtsal pıhtılaşma bozuklukları içinde en sık görülenidir. Anne ve babadan birer bozuk gen alındığında ortaya çıkar; ağır formu yaklaşık 300.000–500.000 kişide bir görülür. Laboratuvarda PT uzar, aPTT çoğunlukla normaldir. Kanama eğilimi kişiden kişiye çok değişir ve faktör düzeyiyle her zaman uyumlu değildir. Bazı kişiler hiç kanamazken bazılarında burun, diş eti veya adet kanaması belirgindir.
Kanama bozukluğu kalıtsal mıdır?
Bir kısmı kalıtsaldır, bir kısmı sonradan gelişir. Hemofili X kromozomu üzerinden geçer ve çoğunlukla erkekleri etkiler. Von Willebrand hastalığı kadın ve erkekte eşit görülür. Nadir faktör eksiklikleri ve bazı trombosit işlev bozuklukları çekinik geçişlidir; akraba evliliği yapan ailelerde daha sık ortaya çıkar. İTP, edinsel hemofili, karaciğer hastalığı ve K vitamini eksikliği ise doğuştan değil, sonradan gelişen nedenlerdir.
Pıhtılaşma bozukluğu ile kanama bozukluğu aynı şey mi?
Günlük dilde aynı anlamda kullanılsa da tıpta "pıhtılaşma bozukluğu" iki zıt durumu anlatabilir. Kanama bozukluğunda kan yeterince pıhtılaşmaz; morarma ve uzun süren kanama görülür. Trombofilide ise kan gereğinden kolay pıhtılaşır ve bacak damarlarında ya da akciğerde pıhtı riski artar. Tahlil raporunda bu ifadeyi gördüğünüzde hangi yönün kastedildiğini hekiminize sormanız yararlı olur.
Kanama bozukluğunun ICD kodu nedir?
Uluslararası Hastalık Sınıflaması'nda (ICD-10) kanama ve pıhtılaşma bozuklukları D65–D69 aralığındadır. Örneğin hemofili A D66, hemofili B D67, von Willebrand hastalığı D68.0, İTP ise D69.3 koduyla gösterilir. Raporunuzdaki kod hastalığın grubunu belirtir ama şiddetini ya da tedavi ihtiyacını göstermez. Kodun neden yazıldığını ve sizin için ne anlama geldiğini raporu düzenleyen hekime sorabilirsiniz.
Kaynaklar
- Bleeding Disorders — MedlinePlus, ABD Ulusal Tıp Kütüphanesi (NLM), 2025 (erişim: 18.10.2026)
- James PD, ve ark. ASH ISTH NHF WFH 2021 guidelines on the diagnosis of von Willebrand disease. Blood Adv. 2021;5(1):280-300 — Blood Advances, 2021 (erişim: 18.10.2026)
- Nadir Faktör Eksiklikleri Tanı ve Tedavi Kılavuzu (Ulusal Tanı ve Tedavi Kılavuzu 2023), Sürüm 1.1 — Türk Hematoloji Derneği, 2023 (erişim: 18.10.2026)
- Hemofili Tanı ve Tedavi Kılavuzu (Ulusal Tanı ve Tedavi Kılavuzu 2021), Sürüm 1.2 — Türk Hematoloji Derneği, 2021 (erişim: 18.10.2026)
- Edinsel Kanama Bozuklukları ve Kalıtsal Trombofili Tanı ve Tedavi Kılavuzu (Ulusal Tedavi Kılavuzu 2011) — Türk Hematoloji Derneği, 2011 (erişim: 18.10.2026)
- Glanzmann thrombasthenia — MedlinePlus Genetics, ABD Ulusal Tıp Kütüphanesi (NLM), 2025 (erişim: 18.10.2026)
- Arslan Davulcu E, ve ark. Acquired Hemophilia A in Adults: A Multicenter Study from Turkey. Indian J Hematol Blood Transfus. 2023;39(1):107-15 — Indian Journal of Hematology and Blood Transfusion, 2023 (erişim: 18.10.2026)
- Connell NT, ve ark. ASH ISTH NHF WFH 2021 guidelines on the management of von Willebrand disease. Blood Adv. 2021;5(1):301-25 — Blood Advances, 2021 (erişim: 18.10.2026)