Miyelodisplastik sendrom (MDS), kemik iliğindeki kök hücrelerin edinsel genetik değişiklikler nedeniyle sağlıklı ve olgun kan hücresi üretememesiyle ortaya çıkan bir kemik iliği kanseridir. Sonuçta kansızlık, enfeksiyon eğilimi ve kanama görülür. Çoğunlukla 70 yaş civarında ortaya çıkar. Seyri kişiden kişiye çok değişir; tedavi risk grubuna göre seçilir.
Önemli noktalar
- MDS, WHO 2022 sınıflamasında miyelodisplastik neoplazm adıyla bir kemik iliği kanseri olarak tanımlanır.
- Türkiye'de 2022'de 1.126 kişiye MDS tanısı konmuştur; hastaların çoğu 65 yaşın üzerindedir.
- Tedavi, IPSS-R ve genetik bilgileri de kullanan IPSS-M risk skorlarına göre planlanır.
- Düşük riskli MDS'de amaç kansızlığı düzeltmek, yüksek riskli MDS'de hastalığın ilerlemesini yavaşlatmaktır.
- Allojeneik kök hücre nakli, uygun hastalarda hastalığı ortadan kaldırabilen yöntemdir.
Miyelodisplastik sendrom nedir?
Miyelodisplastik sendrom (MDS), kemik iliğindeki kan yapıcı kök hücrelerin sonradan kazandığı genetik değişiklikler nedeniyle sağlıklı ve olgun kan hücresi üretemediği bir hastalık grubudur. Farklı yazımıyla myelodisplastik sendrom olarak da aranır.
Dünya Sağlık Örgütü'nün (WHO) 2022'de yayımlanan 5. baskı sınıflaması, hastalığın bir neoplazm (kanser) olduğunu vurgulamak için "miyelodisplastik neoplazm" adını kullanır1. MDS, kan kanseri ailesinin miyeloid kolunda yer alır.
Vücutta ne olur?
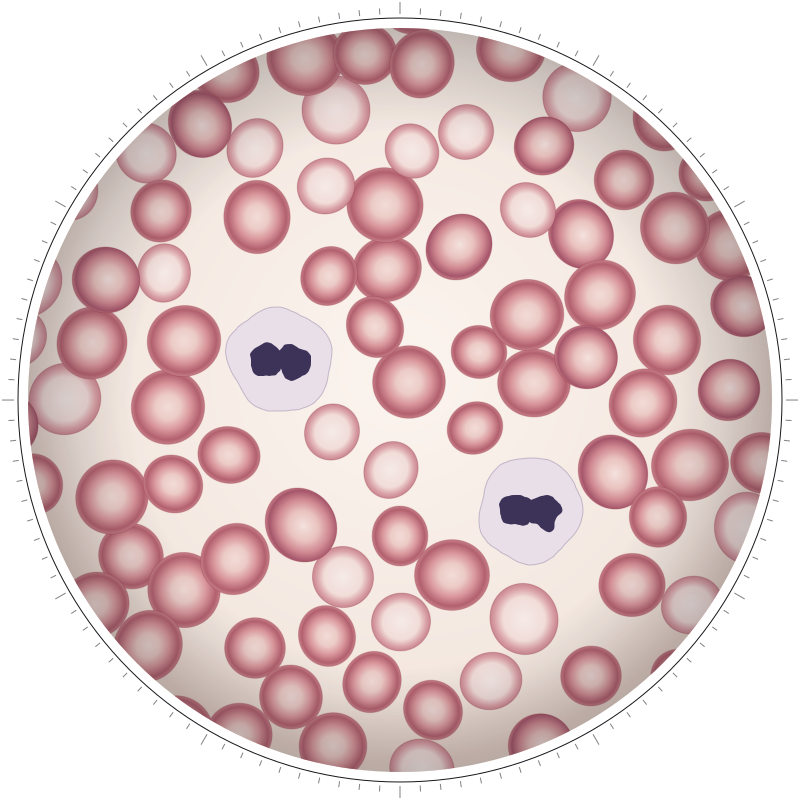
Sağlıklı kemik iliğinde kök hücreler bölünür ve olgunlaşarak alyuvar, beyaz küre ve trombosite (kan pulcuğu) dönüşür. MDS'de değişikliğe uğramış bir kök hücreden türeyen klon kemik iliğini giderek doldurur. Bu klonun ürettiği hücreler mikroskopta biçim bozukluğu (displazi) gösterir; birçoğu olgunlaşamadan kemik iliğinde ölür2. Sonuçta kemik iliği çoğu zaman dolu görünse de kana yeterli sayıda sağlıklı hücre çıkmaz.
Düşen hücre türüne göre kansızlık, enfeksiyon eğilimi veya kanama ortaya çıkar. Hastalığın bir bölümünde olgunlaşmamış hücreler (blastlar) zamanla artar ve tablo akut miyeloid lösemiye ilerler21.
Ne kadar sık görülür?
MDS ileri yaşın hastalığıdır. ABD Ulusal Kanser Enstitüsü (NCI) verilerine göre ABD'de her yıl 10.000'den biraz fazla kişi MDS tanısı alır; yaşa göre düzeltilmiş sıklık 100.000 kişide 4,4–4,6'dır. Tanıdaki ortanca yaş yaklaşık 70'tir; hastalık erkeklerde daha sık görülür2.
Türkiye'de Sağlık Bakanlığı'nın 2022 yılı kanser istatistiklerine göre 1.126 kişiye MDS tanısı konmuştur (585 erkek, 541 kadın). Yaşa göre düzeltilmiş hız 100.000 kişide erkeklerde 1,2, kadınlarda 0,9'dur3.
Türleri: WHO 2022 ve ICC 2022
WHO-HAEM5 sınıflaması MDS'yi iki gruba ayırır: belirli bir genetik değişiklikle tanımlanan türler ve kemik iliği görünümüne göre tanımlanan türler. Blast oranı düşük olanlar "düşük blastlı", yüksek olanlar "artmış blastlı" diye adlandırılır1.
| WHO-HAEM5 türü | Tanımlayıcı özellik | Not |
|---|---|---|
| Düşük blastlı, izole 5q delesyonlu MDS (MDS-5q) | Kemik iliğinde blast < %5, 5. kromozomun uzun kolunda kayıp | Lenalidomide yanıt verebilir |
| Düşük blastlı, SF3B1 mutasyonlu MDS | Blast < %5, SF3B1 geninde mutasyon | Genellikle halkalı sideroblastlar; seyri daha iyi |
| Bialelik TP53 inaktivasyonlu MDS | TP53 geninin iki kopyası da bozuk | Seyri en ağır gruplardan biri |
| Düşük blastlı MDS (MDS-LB) | Kemik iliğinde blast < %5, kanda < %2 | Displazi ve kan değeri düşüklüğü vardır |
| Hipoplastik MDS | Kemik iliği hücreden fakir | Aplastik anemiyle karışabilir |
| Artmış blastlı MDS-1 (MDS-IB1) | Kemik iliğinde blast %5–9 | Blast artışı başlamıştır |
| Artmış blastlı MDS-2 (MDS-IB2) | Kemik iliğinde blast %10–19 | Tedavi açısından AML'ye yakın kabul edilebilir |
| Fibrozlu MDS | Blast %5–19 ve kemik iliğinde lif artışı | Lif artışı biyopsiyle gösterilir |
Aynı yıl yayımlanan Uluslararası Konsensus Sınıflaması (ICC 2022) büyük ölçüde benzerdir. Ancak ICC, blast oranı %10–19 olan hastalığı "MDS/AML" adıyla ayrı bir kategori olarak tanımlar ve TP53 mutasyonlu MDS'yi ayrıca belirtir41. Kemik iliği blast oranı %20 ve üzerine çıktığında her iki sınıflamada da hastalık akut miyeloid lösemi olarak adlandırılır1. NPM1 mutasyonu gibi AML'yi tanımlayan bazı genetik değişiklikler saptandığında ise blast oranı %20'nin altında olsa da AML tanısı konabilir1.
MDS kanser midir? "Lösemi öncesi" ifadesi neden eksik?
Evet, MDS bir kanserdir. Ancak "kanser" sözcüğünün çağrıştırdığı hızlı ve yayılan tümörlerden farklıdır. MDS kemik iliğinden kaynaklanan bir hastalıktır; katı tümörler gibi kitle oluşturup organlara yayılmaz21.
Halk arasında kullanılan "lösemi öncesi" ifadesi hastalığın yalnızca bir yönünü anlatır. Hastaların bir bölümünde MDS akut miyeloid lösemiye ilerler. Pek çok hastada ise yaşamı en çok etkileyen sorun lösemiye dönüşüm değil, uzun süren kansızlık, enfeksiyon ve kanamadır24.
Düşük riskli MDS'li birçok kişi yıllarca izlem ve destek tedavisiyle yaşar; yüksek riskli MDS'de ise ortanca yaşam süresi belirgin olarak daha kısadır4. Bu nedenle "MDS'nin ne kadar ciddi olduğu" sorusunun yanıtı, risk sınıflamasında saklıdır.
Klonal hematopoez (CHIP) ve CCUS: MDS ile ilişkisi
Yaş ilerledikçe kan hücrelerinde, MDS'de de görülen genlerde (en sık DNMT3A, TET2 ve ASXL1) değişiklik taşıyan küçük klonlar ortaya çıkabilir. Kan değerleri normal olan bir kişide bu değişiklik, kan hücrelerinden elde edilen DNA'daki gen kopyalarının en az %2'sinde (varyant allel sıklığı ≥ %2) saptanırsa buna belirsiz potansiyelli klonal hematopoez (CHIP) denir1. CHIP, 70–79 yaş arasında yaklaşık her 10 kişiden birinde, 90 yaş üzerinde %18'inde bulunur5.
CHIP bir hastalık değildir, ancak bazı riskleri artırır. Büyük bir genetik çalışmada CHIP taşıyanlarda kan kanseri gelişme riski yılda yaklaşık %0,5 bulunmuş; klon büyükse bu oran yılda %1'e çıkmıştır. Aynı kişilerde kalp damar hastalığı riski de yüksekti5.
Böyle bir klonla birlikte başka bir nedenle açıklanamayan, kalıcı bir kan değeri düşüklüğü varsa ve MDS ölçütleri karşılanmıyorsa tabloya önemi belirsiz klonal sitopeni (CCUS) denir14. CCUS, CHIP ile MDS arasında bir ara basamaktır. Bu kişilerde kan değerleri düzenli aralıklarla izlenir; tabloda bozulma olursa kemik iliği incelemesi yinelenir.
Nedenleri ve risk faktörleri
MDS vakalarının yaklaşık %90'ı belirgin bir neden olmadan ortaya çıkar2. En önemli risk faktörü ileri yaştır; genetik değişiklikler yaşam boyunca birikir. Bilinen diğer risk faktörleri şunlardır21:
- Başka bir kanser için daha önce alınmış kemoterapi veya ışın tedavisi; bu durumda hastalık "sitotoksik tedavi sonrası MDS" olarak adlandırılır
- Sigara
- Benzen gibi çözücüler, bazı tarım ilaçları ve gübreler
- Kalıtsal yatkınlık: DDX41, GATA2, RUNX1 gibi genlerde doğuştan gelen değişiklikler
MDS bulaşıcı değildir. Çocuklarda görülen MDS biyolojik olarak erişkin MDS'den farklıdır ve çocuk hematolojisinin alanındadır1.
Belirtileri nelerdir?
Sık görülen belirtiler
MDS çoğu zaman yavaş başlar ve bir kısım hasta, başka bir nedenle yapılan hemogramda kan değerlerinin düşük bulunmasıyla tanı alır. Belirtiler, hangi kan hücresinin azaldığına bağlıdır2:
- Kansızlığa bağlı yorgunluk, halsizlik, eforla nefes darlığı, çarpıntı, solukluk
- Lökosit düşüklüğü varsa sık veya uzun süren enfeksiyonlar
- Trombosit düşüklüğü varsa kolay morarma, ciltte kırmızı noktalar, burun veya diş eti kanaması
Acil başvuru gerektiren durumlar
Tanı nasıl konur?
Kan testleri
Başlangıç adımı hemogram ve periferik yaymadır. WHO 2022 ölçütlerinde kansızlık için hemoglobinin erkeklerde 13, kadınlarda 12 g/dL'nin, nötrofil sayısının 1.800/mm³'ün ve trombositin 150.000/mm³'ün altında olması esas alınır1. Kan değeri düşüklüğünün başka nedenleri, özellikle B12 ve folik asit eksikliği, demir eksikliği, böbrek ve karaciğer hastalıkları, ilaçlar ve alkol, MDS tanısından önce dışlanmalıdır6. Kandaki eritropoetin hormonunun düzeyi, kansızlık tedavisinin seçiminde de kullanılır2.
Kemik iliği biyopsisi
Tanı kemik iliği biyopsisi ve aspirasyonu ile konur. Mikroskopta herhangi bir hücre serisinde hücrelerin en az %10'unda displazi görülmesi ve blast oranı tanının temel ölçütleridir1. Biyopsi ayrıca kemik iliğinin hücre yoğunluğunu ve lif (fibroz) artışını gösterir.
Genetik ve moleküler testler
Kemik iliği örneğinde kromozom analizi (karyotip) yapılır. MDS'li hastaların yaklaşık yarısında 5q kaybı, 7. kromozom kaybı veya 8. kromozom fazlalığı gibi değişiklikler bulunur2.
Yeni nesil dizileme (NGS) ile yapılan gen paneli testleri, SF3B1, TP53, ASXL1, RUNX1 gibi genlerdeki mutasyonları gösterir. Bu bilgiler hem MDS türünü belirlemede hem de IPSS-M risk skorunu hesaplamada kullanılır4.
Risk sınıflaması: IPSS-R ve IPSS-M
MDS'de tedavi kararının temelinde risk sınıflaması yatar. Uzun süredir kullanılan IPSS-R (Revize Uluslararası Prognostik Skorlama Sistemi); hemoglobin, trombosit ve nötrofil sayısını, kemik iliği blast oranını ve kromozom değişikliklerini puanlayarak hastaları beş risk grubuna ayırır. Pratikte 3,5 puan sınırıyla iki gruba ayrılır: düşük riskli MDS'de ortanca yaşam süresi 5,9 yıl, yüksek riskli MDS'de 1,5 yıldır4.
IPSS-R gen mutasyonlarını hesaba katmaz. Bu eksikliği gidermek için 2022'de 2.957 hastanın verisiyle IPSS-M (moleküler IPSS) geliştirildi. IPSS-M, IPSS-R'nin değişkenlerine ek olarak 31 genin mutasyon bilgisini kullanır ve hastaları altı gruba ayırır4. Skor, hekimlerin kullandığı herkese açık bir internet hesaplayıcısıyla bulunur4.
| IPSS-M risk grubu | Hastaların payı | Ortanca yaşam süresi | 1 yılda AML'ye dönüşüm |
|---|---|---|---|
| Çok düşük | %14 | 10,6 yıl | %0 |
| Düşük | %32 | 6,0 yıl | %1,7 |
| Orta-düşük | %11 | 4,6 yıl | %4,9 |
| Orta-yüksek | %11 | 2,8 yıl | %9,5 |
| Yüksek | %14 | 1,7 yıl | %14,3 |
| Çok yüksek | %18 | 1,0 yıl | %28,2 |
Tedavi stratejisi bu risk gruplarına göre belirlenir. Diğer genetik değişiklikler eşlik etmediğinde SF3B1 mutasyonu olumlu, iki kopyası da bozuk TP53 ise en olumsuz genetik bulgular arasındadır4.
Miyelodisplastik sendrom tedavisi
Tedavi kararını belirleyen faktörler
Tedavi seçiminde risk grubu, yaş ve genel sağlık durumu, hangi kan hücresinin ne ölçüde azaldığı, nakil ihtiyacı, MDS türü ve kişinin tercihleri birlikte değerlendirilir2. Düşük riskli MDS'de amaç kan değerlerini düzeltmek, nakil ihtiyacını azaltmak ve yaşam kalitesini korumaktır. Yüksek riskli MDS'de ise amaç hastalığın lösemiye ilerlemesini geciktirmek ve yaşam süresini uzatmaktır. Belirti vermeyen ve kan değerleri yeterli olan düşük riskli hastalarda bir süre yalnızca izlem yapılabilir.
Kullanılan ilaçlar ve etki biçimleri akıllı ilaç tedavisi sayfasında da anlatılır.
Düşük riskli MDS
Kansızlık, düşük riskli MDS'nin en sık sorunudur. Seçenekler şunlardır:
- Eritropoez uyarıcı ajanlar (eritropoetin türevleri): Kandaki eritropoetin düzeyi 500 IU/L'nin altında olan ve ayda 2 üniteden az kan alan hastalarda yanıt olasılığı yüksektir2.
- Luspatersept (eritroid olgunlaşma ajanı): Alyuvar öncüllerinin son evrede olgunlaşmasını destekler. Daha önce eritropoetin kullanmamış ve düzenli kan nakline (transfüzyon) ihtiyaç duyan hastalarda yapılan faz 3 COMMANDS çalışmasında, en az 12 hafta kan nakline gerek kalmaması ve hemoglobin artışı luspaterseptle hastaların %59'unda, epoetin alfa ile %31'inde sağlanmıştır7.
- İmetelstat (telomeraz inhibitörü): Eritropoetine yanıt vermeyen veya uygun olmayan hastalarda faz 3 IMerge çalışmasında en az 8 hafta kan nakline gerek kalmaması imetelstatla %40, plaseboyla %15 oranında sağlanmıştır; bu dönem ortalama bir yıl kadar sürmüştür. En sık ağır yan etkiler nötrofil ve trombosit düşüklüğüdür8.
- Lenalidomid: 5q delesyonlu MDS'de kan nakli ihtiyacını belirgin olarak azaltır2.
- Bağışıklık baskılayıcı tedavi: Hipoplastik MDS'de antitimosit globulin bazı hastalarda yanıt sağlar; NCI'nin aktardığı bir çalışmada hastaların %44'ünde nakil ihtiyacı ortadan kalkmıştır2.
Bu ilaçlara ülkemizde erişim ve geri ödeme koşulları değişkenlik gösterebilir.
Yüksek riskli MDS
Yüksek riskli MDS'de temel ilaçlar azasitidin ve desitabin gibi hipometile edici ajanlardır. Bu ilaçlar, kanser hücrelerinde susturulmuş genleri yeniden çalıştırarak etki eder ve genellikle 4 haftada bir tekrarlanan kürler hâlinde verilir. Etkinin görülmesi için zaman gerekir: yanıt ortanca 3. kürde başlar, yanıt verenlerin %90'ında ise 6. küreye kadar görülür2.
Yüksek riskli hastalarda yapılan faz 3 çalışmada azasitidin alan grupta ortanca yaşam süresi yaklaşık 2 yıla (24 ay) ulaşmış, geleneksel tedavilere göre belirgin olarak uzamıştır; 2 yıllık sağkalım %26'dan %51'e yükselmiştir2. Desitabinin ağızdan alınan bir formu da (sedazuridinle birlikte) ABD'de onay almıştır6.
Allojeneik kök hücre nakli, MDS'yi kalıcı olarak ortadan kaldırma potansiyeli olan yöntemdir. Seçilmiş hastalarda kür oranları %30–60 arasında bildirilmiştir2. Ancak nakle bağlı ciddi komplikasyon ve ölüm riski bulunduğundan karar; yaş, genel sağlık durumu, risk grubu ve uygun donör varlığı birlikte değerlendirilerek nakil merkezlerinde verilir.
Destek tedavisi: kan nakli ve demir birikimi
Kansızlık yakınmalara yol açtığında alyuvar nakli yapılır. Trombosit nakli genellikle aktif kanama durumunda verilir; bazı merkezler trombosit sayısı çok düşük olan hastalarda koruyucu nakil uygular2. Sık nakil alan kişilerde vücutta demir birikebilir. Ağızdan alınan demir bağlayıcı ilaçlar bu hastalarda yaygın kullanılır; ancak bu tedavinin yaşam süresine etkisi netlik kazanmamıştır2.
KMML ve diğer MDS/MPN neoplazmları
Bazı hastalıklar hem MDS'nin (displazi, kan değeri düşüklüğü) hem de miyeloproliferatif neoplazmların (aşırı hücre üretimi) özelliklerini birlikte taşır. WHO bu grubu MDS/MPN neoplazmları olarak sınıflar; en sık temsilcisi kronik miyelomonositik lösemidir (KMML)1.
KMML'de kanda monosit adı verilen beyaz küreler kalıcı olarak artmıştır. WHO 2022 ölçütleri, monosit sayısının 500/mm³ veya üzerinde ve tüm beyaz kürelerin en az %10'u olmasını ister. Beyaz küre sayısı 13.000/mm³'ün altındaysa "miyelodisplastik", üzerindeyse "miyeloproliferatif" KMML olarak ayrılır1.
Dalak büyümesi sık görülür. THD kılavuzuna göre yıllık sıklığı 100.000'de 1 civarındadır6.
KMML'de tedavi, belirtilere ve riske göre seçilir. Hücre sayısı çok yüksek ve dalak büyük olan hastalarda hidroksiüre, kan değeri düşüklüğü ön planda olanlarda hipometile edici ilaçlar kullanılır. Bu ilaçlarla yanıt olasılığı %30–60 arasındadır6.
Allojeneik nakil, uygun hastaların yaklaşık üçte birinde kalıcı kontrol sağlar6. Grubun diğer üyeleri, nötrofil artışıyla giden MDS/MPN ve SF3B1 mutasyonu ile trombosit artışı gösteren MDS/MPN'dir1.
Seyir, yaşam beklentisi ve AML'ye dönüşüm
MDS'nin seyri, aynı tanıyı taşıyan kişiler arasında bile belirgin farklılık gösterir. IPSS-M verilerine göre ortanca yaşam süresi çok düşük riskli grupta 10 yılı aşarken çok yüksek riskli grupta yaklaşık 1 yıldır. Bir yıl içinde AML'ye dönüşüm oranı aynı gruplarda %0 ile %28 arasında değişir4. Bu sayılar, tanı anında tedavi almamış hastalardan oluşan bir grupta hesaplanmış topluluk verileridir; izlem sırasında hastaların yaklaşık %30'u standart tedavi almıştır4.
Kemik iliğinde blast oranının %20 ve üzerine çıkması AML'ye dönüşümü gösterir1. Kan değerlerinde açıklanamayan hızlı düşüş, kanda blast görülmesi ya da tedaviye yanıtın kaybolması dönüşümü düşündürür ve kemik iliği incelemesinin tekrarlanmasını gerektirir. Sizin için geçerli öngörü; risk grubunuza, genetik bulgularınıza, yaşınıza ve tedaviye yanıtınıza göre hekiminiz tarafından değerlendirilir.
Tedavi sonrası takip ve günlük yaşam
Düşük riskli ve tedavi gerektirmeyen hastalarda hemogram birkaç ayda bir izlenir. Tedavi alan hastalarda kan sayımları her kür öncesinde ve gerektiğinde daha sık kontrol edilir2. Sık kan nakli alanlarda ferritin düzeyi takip edilir.
Beyaz küre sayısı düşükken el hijyeni, kalabalık ortamlardan uzak durma ve gıda güvenliğine dikkat etmek enfeksiyon riskini azaltır. Trombosit sayısı düşükken kanama riski taşıyan ilaçlar (ör. aspirin) ve diş girişimleri hekimle planlanmalıdır. Kansızlığa bağlı yorgunlukta günlük aktiviteler yakınmalara göre düzenlenir; düzenli, hafif tempolu hareket çoğu hasta için yararlıdır.
Ne zaman hematoloji uzmanına başvurmalı?
Aşağıdaki durumlarda MDS açısından değerlendirme yapılması uygundur:
- Özellikle 60 yaş üzerinde, B12, folik asit veya demir eksikliğiyle açıklanamayan kansızlık
- Birden fazla kan hücresi serisinde (alyuvar, beyaz küre, trombosit) birlikte düşüklük
- Ortalama alyuvar hacminde (MCV) yükseklikle giden ve nedeni bulunamayan kansızlık
- Daha önce kemoterapi veya ışın tedavisi almış birinde yeni ortaya çıkan kan değeri düşüklüğü
- Kalıcı monosit artışı
Benzer bir kemik iliği yetmezliği tablosu olan aplastik anemi de bu bulgularla ortaya çıkabilir. Benzer yakınmalarınız ya da tahlil bulgularınız varsa önce bir hekime, gerekirse bir hematoloji uzmanına başvurmanız uygun olur.
Sıkça sorulan sorular
MDS hastalığı ölümcül müdür?
MDS'nin seyri risk grubuna göre çok farklıdır. IPSS-M sınıflamasında çok düşük riskli hastalarda ortanca yaşam süresi 10 yılın üzerindeyken, çok yüksek riskli grupta yaklaşık 1 yıldır. Düşük riskli hastaların önemli bir kısmı yıllarca yalnızca izlem ve destek tedavisiyle yaşar. Yüksek riskli hastalıkta ise ilaç tedavisi ve uygun kişilerde kök hücre nakli seyri değiştirebilir. Bu sayılar topluluk verisidir; sizin için öngörüyü hekiminiz değerlendirir.
MDS lösemiye dönüşür mü?
Bir bölümünde dönüşür. MDS'de kemik iliğindeki olgunlaşmamış hücreler (blastlar) %20 ve üzerine çıktığında hastalık akut miyeloid lösemi (AML) olarak adlandırılır. Bu olasılık risk grubuna göre değişir: IPSS-M'e göre 1 yıl içinde AML gelişme oranı çok düşük riskli grupta neredeyse sıfırken çok yüksek riskli grupta yaklaşık %28'dir. Hastaların önemli bir kısmında ise sorun lösemiye dönüşümden çok, kan değerlerinin düşüklüğüdür.
Azasitidin tedavisi ne kadar sürer?
Azasitidin ve desitabin gibi hipometile edici ilaçlar genellikle 4 haftalık kürler hâlinde verilir. Etkinin görülmesi zaman alır; yanıt ortanca 3. kürde başlar, yanıt verenlerin çoğunda 6. küreye kadar ortaya çıkar. Bu nedenle erken dönemde kan değerleri düzelmese de tedavi kısa sürede bırakılmaz. Yarar sağlandığı ve tolere edildiği sürece tedavi çoğunlukla devam ettirilir. Süre ve dozlar hasta bazında hekim tarafından belirlenir.
MDS kalıtsal mıdır?
Erişkinlerdeki MDS'nin çok büyük kısmı kalıtsal değildir; yaşam boyunca kemik iliği hücrelerinde biriken genetik değişikliklerle ortaya çıkar. Daha az sayıda kişide ise DDX41, GATA2 veya RUNX1 gibi genlerde doğuştan gelen değişiklikler yatkınlık oluşturur. Ailede birden fazla kişide MDS veya akut lösemi bulunması, genç yaşta ortaya çıkış ya da öncesinde uzun süreli trombosit düşüklüğü bu olasılığı düşündürür.
MDS'de kan nakli ne zaman gerekir?
Alyuvar nakli, kansızlık yorgunluk, nefes darlığı veya çarpıntı gibi yakınmalara yol açtığında verilir; yalnızca hemoglobin değerine göre karar verilmez. Trombosit nakli genellikle kanama olduğunda ya da kanama riski taşıyan bir işlem öncesinde yapılır. Sık nakil alan kişilerde vücutta demir birikebilir; bu durumda demir düzeyleri izlenir ve gerektiğinde demir bağlayıcı ilaçlar kullanılır.
MDS ile aplastik anemi arasındaki fark nedir?
İki hastalıkta da kan değerleri düşer, ancak mekanizma farklıdır. Aplastik anemide kemik iliği boşalır ve çoğunlukla bağışıklık sisteminin kök hücrelere saldırısı söz konusudur. MDS'de ise kemik iliği çoğunlukla dolu ama işlevsizdir; hücrelerde yapısal bozukluk (displazi) ve klonal genetik değişiklikler bulunur. Az hücreli (hipoplastik) MDS bu iki tablonun arasında yer alır ve ayırımında kemik iliği biyopsisi ile genetik testler belirleyicidir.
Kaynaklar
- Khoury JD, ve ark. The 5th edition of the World Health Organization Classification of Haematolymphoid Tumours: Myeloid and Histiocytic/Dendritic Neoplasms. Leukemia. 2022;36(7):1703-19 — Leukemia, 2022 (erişim: 18.10.2026)
- Myelodysplastic Syndromes Treatment (PDQ®) – Health Professional Version — National Cancer Institute, 2025 (erişim: 18.10.2026)
- 2022 Yılı Türkiye Kanser İstatistikleri — T.C. Sağlık Bakanlığı Halk Sağlığı Genel Müdürlüğü, 2026 (erişim: 18.10.2026)
- Cazzola M. Risk stratifying MDS in the time of precision medicine. Hematology Am Soc Hematol Educ Program. 2022;2022(1):375-81 — American Society of Hematology, 2022 (erişim: 18.10.2026)
- Jaiswal S, ve ark. Age-related clonal hematopoiesis associated with adverse outcomes. N Engl J Med. 2014;371(26):2488-98 — The New England Journal of Medicine, 2014 (erişim: 18.10.2026)
- Miyelodisplastik Sendrom/Miyeloproliferatif Neoplaziler Tanı ve Tedavi Kılavuzu, Sürüm 1.1 (Ulusal Tanı ve Tedavi Kılavuzu 2022) — Türk Hematoloji Derneği, 2022 (erişim: 18.10.2026)
- Platzbecker U, ve ark. Efficacy and safety of luspatercept versus epoetin alfa in erythropoiesis-stimulating agent-naive, transfusion-dependent, lower-risk myelodysplastic syndromes (COMMANDS): interim analysis of a phase 3, open-label, randomised controlled trial. Lancet. 2023;402(10399):373-85 — The Lancet, 2023 (erişim: 18.10.2026)
- Platzbecker U, ve ark. Imetelstat in patients with lower-risk myelodysplastic syndromes who have relapsed or are refractory to erythropoiesis-stimulating agents (IMerge): a multinational, randomised, double-blind, placebo-controlled, phase 3 trial. Lancet. 2024;403(10423):249-60 — The Lancet, 2024 (erişim: 18.10.2026)